Chimie
Centrale-SupélecPC2026
Rédigé par IA, non vérifié
Signaler une erreur# Centrale-Supélec PC — Chimie 2026 · Corrigé brut
*Corrigé rédigé par IA (La Belle Copie), non officiel. Signalez toute erreur.*
Épreuve de 4 heures, calculatrice autorisée. Sujet : « Impact écologique de la production de sucre à partir de betterave ». Trois parties indépendantes, 48 questions. Les questions soulignées (initiative) sont Q15, Q16 et Q32.
Conventions : $P^\circ=1$ bar, $c^\circ=1$ mol·L⁻¹, $R=8{,}31$ J·K⁻¹·mol⁻¹, $F=96\,485$ C·mol⁻¹, $\dfrac{RT\ln 10}{F}=0{,}059$ V à 298 K. Le complexe activé est noté $\ddagger$.
---
## Partie A — Étude structurale du saccharose
### I — Le saccharose : un disaccharide
### Question 1
Les deux hexoses ont pour formule brute $\mathrm{C_6H_{12}O_6}$.
- **D-glucose** : un groupe **aldéhyde** ($-\mathrm{CHO}$, C1) ; quatre groupes hydroxyle sur C2, C3, C4 et C5, soit quatre **alcools secondaires** ; un hydroxyle sur C6, soit un **alcool primaire**. C'est un aldose (aldohexose).
- **D-fructose** : un groupe **cétone** (C2) ; deux **alcools primaires** (C1 et C6) et trois **alcools secondaires** (C3, C4, C5). C'est un cétose (cétohexose).
**Groupes présents : aldéhyde ou cétone, et hydroxyles (alcools primaires et secondaires).**
### Question 2
Substituants de C2 : $\mathrm{OH}$, C1 ($-\mathrm{CHO}$), C3 ($-\mathrm{CH(OH)}-$), H.
- O ($Z=8$) l'emporte : $\mathrm{OH}$ est prioritaire (a).
- C1 porte $(\mathrm{O},\mathrm{O},\mathrm{H})$ (la double liaison C=O est dupliquée) ; C3 porte $(\mathrm{O},\mathrm{C},\mathrm{H})$. Donc C1 (b) > C3 (c).
- H est le dernier (d).
Sur la figure 1, C2 est un sommet haut du zigzag : C1 part vers le bas à gauche et C3 vers le bas à droite (dans le plan), $\mathrm{OH}$ est en trait hachuré (en arrière, vers le haut à droite) et H en trait gras (en avant, vers le haut à gauche). En projection, la séquence $\mathrm{OH}\to\mathrm{C1}\to\mathrm{C3}$ (haut-droite, bas-gauche, bas-droite) tourne dans le sens trigonométrique : sens apparent *S*. Comme H, de plus faible priorité, pointe vers l'observateur, on inverse :
$$\boxed{\text{C2 est de configuration } R}$$
Le même raisonnement donne 3*S*, 4*R*, 5*R*. La chaîne principale compte six carbones, la fonction principale est l'aldéhyde (C1), les hydroxyles sont en préfixe :
$$\boxed{(2R,3S,4R,5R)\text{-}2,3,4,5,6\text{-pentahydroxyhexanal}}$$
### Question 3
Hémiacétalisation intramoléculaire catalysée par $\mathrm{H^+}$ : l'hydroxyle porté par C5 attaque le carbonyle C1, ce qui ferme un cycle à six atomes (O, C1, C2, C3, C4, C5).
1. **Activation électrophile** : un doublet non liant de l'oxygène du carbonyle capte un proton de $\mathrm{H_3O^+}$. On obtient l'ion $\mathrm{R{-}CH{=}OH^+}$, dont la forme mésomère $\mathrm{R{-}C^+H{-}OH}$ montre l'électrophilie accrue de C1.
2. **Addition nucléophile intramoléculaire** : un doublet non liant de l'oxygène de $\mathrm{O5{-}H}$ attaque C1 (flèche du doublet de O5 vers C1, flèche du doublet $\pi$ C=O⁺ vers l'oxygène). On obtient un oxonium cyclique : O5 porte H et la charge +, C1 porte OH.
3. **Déprotonation** : une molécule d'eau capte le proton porté par l'oxygène cyclique. Cette étape libère l'hémiacétal cyclique, le glucopyranose de la figure 2, et régénère $\mathrm{H_3O^+}$.
$$\mathrm{R{-}CHO}+\mathrm{H^+}\rightleftharpoons \mathrm{R{-}CH{=}OH^+}\xrightarrow{\ \mathrm{O5{-}H}\ }\text{oxonium cyclique}\rightleftharpoons \text{glucopyranose}+\mathrm{H^+}$$
Chaque acte est renversable et le proton est un catalyseur.
### Question 4
On compare la figure 3 avec le tableau de données. Ce tableau est visiblement coquillé : la bande 1710-1750 cm⁻¹ est celle de l'élongation C=O, et la bande 1580-1620 cm⁻¹ celle de C=C.
- Bande large et intense entre 3600 et 3100 cm⁻¹ : élongation O–H (liaisons hydrogène).
- Bandes vers 2900-2970 cm⁻¹ : élongation C–H.
- **Aucune bande entre 2500 et 1500 cm⁻¹**, en particulier aucune vers 1710-1750 cm⁻¹.
- Massif en dessous de 1500 cm⁻¹ (empreinte digitale, élongations C–O simples).
La forme ouverte porte un groupe aldéhyde, dont l'élongation C=O donne l'une des bandes les plus intenses de l'infrarouge. Son absence montre que la forme ouverte est sous le seuil de détection. La bande O–H, présente dans les deux formes, ne permet pas de conclure.
**En solution aqueuse, le D-glucose est présent quasi exclusivement sous forme cyclique (hémiacétal, sans C=O).**
### Question 5
Les actes $0\to i$ (cyclisation) et $i\to0$ (ouverture) sont deux actes élémentaires opposés : ils passent par le même complexe activé $\ddagger_i$. La forme ouverte étant plus haute en énergie que la forme cyclique, $\ddagger_i$ est l'unique maximum du chemin qui les relie. Avec $\Delta G^\ddagger_{0\to i}=G^\circ(\ddagger_i)-G^\circ(0)$ et $\Delta G^\ddagger_{i\to0}=G^\circ(\ddagger_i)-G^\circ(i)$, la relation d'Eyring, de même facteur préexponentiel pour les deux actes unimoléculaires, donne :
$$k_{0i}=\frac{k_BT}{hC^\circ}e^{-\frac{\Delta G^\ddagger_{0\to i}}{RT}},\qquad k_{i0}=\frac{k_BT}{hC^\circ}e^{-\frac{\Delta G^\ddagger_{i\to 0}}{RT}}$$
$$\frac{k_{i0}}{k_{0i}}=\exp\left(-\frac{\Delta G^\ddagger_{i\to0}-\Delta G^\ddagger_{0\to i}}{RT}\right)=\exp\left(\frac{G^\circ(i)-G^\circ(0)}{RT}\right)$$
Or $G^\circ(i)-G^\circ(0)=\Delta_rG^\circ_i$ est l'enthalpie libre standard de la cyclisation $0\to i$. Donc :
$$\boxed{k_{i0}=k_{0i}\,e^{\frac{\Delta_rG^\circ_i}{RT}}}$$
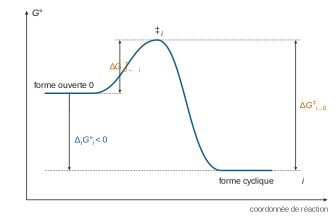
Avec $\Delta_rG^\circ_i<0$, on a $k_{i0}<k_{0i}$ : l'ouverture est plus lente que la fermeture.
### Question 6
On admet que $\Delta_rH^\circ_i$ et $\Delta_rS^\circ_i$ ne dépendent pas de $T$ (approximation d'Ellingham), et on écrit $\Delta_rG^\circ_i=\Delta_rH^\circ_i-T\Delta_rS^\circ_i$ :
$$\frac{k_{0i}}{k_{i0}}=e^{-\frac{\Delta_rG^\circ_i}{RT}}=\underbrace{e^{\frac{\Delta_rS^\circ_i}{R}}}_{\eta_i}\cdot\underbrace{e^{-\frac{\Delta_rH^\circ_i}{RT}}}_{B_i(T)}$$
$$\boxed{\eta_i=\exp\left(\frac{\Delta_rS^\circ_i}{R}\right)\ \text{(entropique, indépendant de }T),\qquad B_i(T)=\exp\left(-\frac{\Delta_rH^\circ_i}{RT}\right)\ \text{(enthalpique)}}$$
### Question 7
Hypothèses :
1. Les deux équilibres de cyclisation sont atteints.
2. Les cyclisations sont des actes élémentaires, donc leurs vitesses suivent la loi de Van 't Hoff.
3. La solution est idéale et diluée : $a_i=c_i/c^\circ$.
4. $\Delta_rH^\circ_i$ et $\Delta_rS^\circ_i$ sont indépendantes de $T$.
5. La forme ouverte est très minoritaire (Q4) : $c_0\ll c_1,c_2$, donc $x_1+x_2\simeq1$.
À l'équilibre, les vitesses des deux actes opposés sont égales : $k_{0i}c_0=k_{i0}c_i$. D'où :
$$\frac{c_i}{c_0}=\frac{k_{0i}}{k_{i0}}=\eta_i\,e^{-\frac{\Delta_rH^\circ_i}{RT}}$$
$$x_i=\frac{c_i}{c_0+c_1+c_2}\simeq\frac{c_i}{c_1+c_2}=\frac{c_i/c_0}{\sum_m c_m/c_0}\quad\Longrightarrow\quad\boxed{x_i=\frac{\eta_i\,e^{-\frac{\Delta_rH^\circ_i}{RT}}}{\sum_{m=1}^{2}\eta_m\,e^{-\frac{\Delta_rH^\circ_m}{RT}}}}$$
### Question 8
D'après Q7, et puisque $\eta_2/\eta_1=e^{\Delta_rS^\circ_{1\to2}/R}$ :
$$\ln\frac{x_2}{x_1}=\frac{\Delta_rS^\circ_{1\to2}}{R}-\frac{\Delta_rH^\circ_{1\to2}}{R}\cdot\frac1T$$
| $T$ (K) | 283 | 298 | 313 | 323 | 358 | 363 |
|---|---|---|---|---|---|---|
| $10^3/T$ (K⁻¹) | 3,534 | 3,356 | 3,195 | 3,096 | 2,793 | 2,755 |
| $x_2/x_1$ | 0,176 | 0,250 | 0,333 | 0,389 | 0,587 | 0,695 |
| $\ln(x_2/x_1)$ | −1,735 | −1,386 | −1,099 | −0,944 | −0,532 | −0,364 |
La régression linéaire de $\ln(x_2/x_1)$ en fonction de $1/T$ donne une pente $a=-1{,}668\times10^3$ K et une ordonnée à l'origine $b=4{,}195$, avec $R^2=0{,}993$ : le modèle est validé.
$$\Delta_rH^\circ_{1\to2}=-aR=1{,}668\times10^3\times8{,}31,\qquad \Delta_rS^\circ_{1\to2}=bR=4{,}195\times8{,}31$$
$$\boxed{\Delta_rH^\circ_{1\to2}=+13{,}9\ \mathrm{kJ\cdot mol^{-1}},\qquad \Delta_rS^\circ_{1\to2}=+34{,}9\ \mathrm{J\cdot K^{-1}\cdot mol^{-1}}}$$
Le passage pyranose → furanose est endothermique mais entropiquement favorable : le furanose est favorisé à haute température, ce que montre le tableau.
### Question 9
On cherche $x_1=x_2$, soit $\ln(x_2/x_1)=0$, soit $\Delta_rG^\circ_{1\to2}(T_i)=0$ :
$$T_i=\frac{\Delta_rH^\circ_{1\to2}}{\Delta_rS^\circ_{1\to2}}=\frac{13{,}86\times10^3}{34{,}86}\quad\Longrightarrow\quad\boxed{T_i\approx 3{,}97\times10^{2}\ \mathrm{K}\ (\approx124\ ^\circ\mathrm{C})}$$
Cette valeur est extrapolée hors du domaine de mesure (283-363 K) : elle suppose $\Delta_rH^\circ$ et $\Delta_rS^\circ$ constantes.
### Question 10
À 298 K : $\Delta_rG^\circ_{1\to2}=13{,}86\times10^3-298\times34{,}86=+3{,}5\ \mathrm{kJ\cdot mol^{-1}}>0$, d'où $x_2/x_1=0{,}25$, ce que confirme le tableau. Comme $298\ \mathrm K<T_i$, le terme enthalpique l'emporte et la forme pyranose domine. On suppose que la compétition entre cycle à 6 et cycle à 5 garde, pour le glucose, les mêmes signes et ordres de grandeur que pour le ribose, dont il ne diffère que par un $\mathrm{CH_2OH}$. Sous cette hypothèse :
**À 298 K, le D-glucose se cyclise préférentiellement sous forme pyranose (cycle à six chaînons), celle de la figure 2.**
### Question 11
Dans le saccharose, la liaison osidique unit les deux carbones anomériques, C1 du glucose et C2 du fructose. C'est un acétal formé à partir de deux hémiacétals. Or chaque ose porte de nombreux hydroxyles nucléophiles, que rien ne distingue dans une condensation non enzymatique : quatre en plus de l'anomérique sur le glucopyranose (C2, C3, C4, C6), trois en plus de l'anomérique sur le fructofuranose (C1, C3, C4, C6). On attend donc :
- des **régioisomères** du saccharose : C1 du glucose lié à C1, C3, C4 ou C6 du fructose, ou C2 du fructose lié à C2, C3, C4 ou C6 du glucose ;
- des produits d'**homocondensation** (glucose-glucose, fructose-fructose) ;
- des **oligomères** : un disaccharide garde des hydroxyles libres et, sauf le saccharose, un hémiacétal ;
- des **isomères de taille de cycle** : chaque ose peut réagir sous forme pyranose ou furanose ;
- enfin, l'acétalisation est **renversable** en milieu acide (hydrolyse, partie A-II).
**La condensation directe conduit à un mélange statistique de régioisomères et d'oligomères, avec un faible rendement en saccharose. Une synthèse sélective exigerait des protections et déprotections multiples, coûteuses en étapes et en réactifs.**
### II — Hydrolyse du saccharose : le sucre inverti
### Question 12
Le **pouvoir rotatoire** $\alpha$ d'une solution est l'angle dont tourne le plan de polarisation d'une lumière polarisée rectilignement qui la traverse. Il est compté positivement vers la droite pour un observateur qui reçoit la lumière (dextrogyre). La loi de Biot l'écrit additivement sur les espèces actives : $\alpha=\sum_i[\alpha]_i\,\ell\,c_i$, avec $\ell$ en dm et $c_i$ concentration massique en g·mL⁻¹.
*Solution initiale* : $c_S=30/100=0{,}300\ \mathrm{g\cdot mL^{-1}}$.
$$\alpha_0=[\alpha]_S\,\ell\,c_S=66\times0{,}615\times0{,}300\quad\Longrightarrow\quad\boxed{\alpha_0=+12{,}2^\circ}$$
*Temps infini* : l'hydrolyse est quantitative. $n_0=30/342=8{,}77\times10^{-2}$ mol donne $n_0$ de glucose et $n_0$ de fructose, soit $m_G=m_F=15{,}8$ g dans 100 mL :
$$\alpha_\infty=\ell\,(c_G[\alpha]_G+c_F[\alpha]_F)=0{,}615\times0{,}158\times(52-92)\quad\Longrightarrow\quad\boxed{\alpha_\infty=-3{,}9^\circ}$$
Le signe du pouvoir rotatoire s'inverse au cours de la réaction, d'où le nom de sucre « inverti ».
### Question 13
- **Acide chlorhydrique** : $\mathrm{H^+}$ catalyse l'hydrolyse de l'acétal, trop lente sans catalyseur. HCl est un acide fort, donc $[\mathrm{H^+}]$ est connue et reste constante, puisque le catalyseur n'est pas consommé.
- **Eau solvant, en très large excès** (environ 5,5 mol pour 0,088 mol de saccharose) : sa concentration est constante, l'ordre est dégénéré par rapport à l'eau et $v=k_{\text{obs}}[S]^p$.
- **Température fixée (298 K)** : $k$ dépend de $T$ (loi d'Arrhenius), et c'est la température à laquelle les pouvoirs rotatoires spécifiques sont donnés ($\lambda=589{,}3$ nm imposée de même).
- **Deux solutions ne différant que par $[\mathrm{H^+}]$** : elles permettent d'accéder à l'ordre par rapport à $\mathrm{H^+}$.
- **Polarimétrie** : réactif et produits sont optiquement actifs, avec des $[\alpha]$ très différents et même de signes opposés. $\alpha$ est additif et varie de $+12{,}2^\circ$ à $-3{,}9^\circ$. La mesure est continue, non destructive et ne demande ni prélèvement ni trempe.
- **Forte concentration en sucre** (30 g pour 100 mL) : elle donne des angles mesurables avec précision.
### Question 14
Avec $V$ le volume de la solution, $n(S)=n_0-n_s$ et $n(G)=n(F)=n_s$. La concentration massique vaut $c_i=n_iM_i/V$ :
$$\boxed{\alpha(t)=\frac{\ell}{V}\Big[[\alpha]_S(n_0-n_s)M_S+[\alpha]_G\,n_s\,M_G+[\alpha]_F\,n_s\,M_F\Big]}$$
$$\boxed{\alpha(0)=\frac{\ell}{V}[\alpha]_S\,n_0\,M_S},\qquad \boxed{\alpha(\infty)=\frac{\ell}{V}\,n_0\big([\alpha]_GM_G+[\alpha]_FM_F\big)}$$
($n_s\to n_0$ puisque la réaction est quantitative.)
### Question 15
Par différence des expressions de Q14 :
$$\alpha(t)-\alpha_\infty=\frac{\ell}{V}(n_0-n_s)\big([\alpha]_SM_S-[\alpha]_GM_G-[\alpha]_FM_F\big)$$
La parenthèse vaut $66\times342-(52-92)\times180=2{,}98\times10^4>0$. Donc $\alpha-\alpha_\infty$ est proportionnel à $[S]$. Pour un ordre 1 par rapport au saccharose, l'ordre étant dégénéré par rapport à l'eau et $[\mathrm{H^+}]$ constante, $[S]=[S]_0e^{-k_{\text{obs}}t}$, d'où :
$$\ln(\alpha-\alpha_\infty)=\ln(\alpha_0-\alpha_\infty)-k_{\text{obs}}\,t$$
Avec $\alpha_\infty=-3{,}88^\circ$ (Q12), pour la solution A :
| $t$ (min) | 15 | 30 | 45 | 82 | 115 | 177 | 222 | 330 |
|---|---|---|---|---|---|---|---|---|
| $\alpha$ (°) | 10 | 8,5 | 6,5 | 3,5 | 2 | 0 | −1 | −2,5 |
| $\alpha-\alpha_\infty$ (°) | 13,88 | 12,38 | 10,38 | 7,38 | 5,88 | 3,88 | 2,88 | 1,38 |
| $\ln(\alpha-\alpha_\infty)$ | 2,631 | 2,516 | 2,340 | 1,999 | 1,772 | 1,357 | 1,059 | 0,325 |
La régression linéaire donne une pente de $-7{,}27\times10^{-3}$ min⁻¹, une ordonnée de 2,673 et $R^2=0{,}995$ : les points sont alignés sans courbure systématique.
$$\boxed{\text{ordre partiel 1 par rapport au saccharose, } k_{\text{obs}}^A=7{,}27\times10^{-3}\ \mathrm{min^{-1}}\ (t_{1/2}\approx95\ \mathrm{min})}$$
Contrôle : l'ordonnée à l'origine donne $\alpha_0\approx+10{,}6^\circ$, contre $+12{,}2^\circ$ calculés. Cet écart de 13 % s'explique vraisemblablement par un volume réel supérieur à 100 mL (30 g de sucre dissous dans 100 mL d'acide). Il n'affecte pas la pente.
### Question 16
$v=k[S][\mathrm{H^+}]^p$, avec $[\mathrm{H^+}]$ constante dans chaque expérience, donc $k_{\text{obs}}=k[\mathrm{H^+}]^p$. Le même traitement qu'en Q15 appliqué à la solution B ($\ln(\alpha-\alpha_\infty)$ = 2,700 ; 2,631 ; 2,556 ; 2,387 ; 2,184 ; 1,929 ; 1,683 ; 1,357) donne $k_{\text{obs}}^B=4{,}42\times10^{-3}$ min⁻¹ ($R^2=0{,}990$). D'où :
$$p=\frac{\ln(k^A_{\text{obs}}/k^B_{\text{obs}})}{\ln(0{,}92/0{,}53)}=\frac{\ln1{,}646}{\ln1{,}736}=\frac{0{,}498}{0{,}551}=0{,}90$$
Compte tenu de la précision des mesures (angles à 0,5° près), on retient $p=1$ :
$$\boxed{\text{ordre 1 par rapport à } \mathrm{H^+}}$$
$$k=\frac{k_{\text{obs}}}{[\mathrm{H^+}]}:\quad k_A=\frac{7{,}27\times10^{-3}}{0{,}92}=7{,}9\times10^{-3},\quad k_B=\frac{4{,}42\times10^{-3}}{0{,}53}=8{,}3\times10^{-3}\ \mathrm{L\cdot mol^{-1}\cdot min^{-1}}$$
$$\boxed{k\approx8{,}1\times10^{-3}\ \mathrm{L\cdot mol^{-1}\cdot min^{-1}}=1{,}4\times10^{-4}\ \mathrm{L\cdot mol^{-1}\cdot s^{-1}}\ \text{à 298 K}}$$
avec $v=k[S][\mathrm{H^+}]$. L'ordre par rapport à l'eau reste inconnu, masqué par la dégénérescence.
---
## Partie B — Étude du procédé industriel du raffinage du sucre de betterave
### I — Étape d'extraction par diffusion
### Question 17
À $T$ et $P$ fixées, le transfert de $\mathrm dn>0$ mol de saccharose de l'intérieur (int) vers le jus (ext) fait varier l'enthalpie libre de :
$$\mathrm dG=(\mu_{\text{ext}}-\mu_{\text{int}})\,\mathrm dn=RT\ln\frac{c_{\text{ext}}}{c_{\text{int}}}\,\mathrm dn$$
avec $\mu=\mu^\circ+RT\ln(c/c^\circ)$ pour une solution diluée idéale. Le jus d'extraction est initialement pauvre en sucre ($c_{\text{ext}}<c_{\text{int}}$), donc $\mathrm dG<0$ : le transfert est spontané. Il cesse quand les potentiels chimiques sont égaux, c'est-à-dire quand les concentrations le sont.
**Le saccharose diffuse spontanément du milieu où son potentiel chimique est le plus élevé (la cellule, concentrée) vers celui où il est le plus faible (le jus).** L'eau chaude rend la paroi perméable au saccharose.
### Question 18
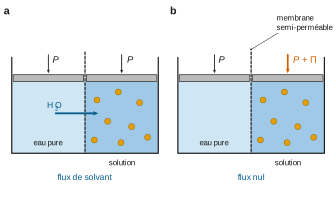
L'**osmose** est le passage spontané du **solvant** à travers une membrane semi-perméable (perméable au solvant, imperméable au soluté), de la solution la plus diluée vers la plus concentrée. Dans ce sens, le potentiel chimique du solvant diminue, car le soluté abaisse ce potentiel.
La **pression osmotique** $\Pi$ d'une solution est la surpression qu'il faut lui appliquer pour annuler le flux de solvant venant du solvant pur, c'est-à-dire pour égaler les potentiels chimiques du solvant de part et d'autre de la membrane.
### Question 19
Hypothèses : membrane strictement semi-perméable, système isotherme ; solution idéale ($a_{\mathrm{H_2O}}=x(\mathrm{H_2O})$) ; eau liquide incompressible ($V^*$ indépendant de $P$) ; solution diluée ($x_S\ll1$, $n_S\ll n_{\mathrm{H_2O}}$) ; volume de la solution assimilé à celui de l'eau qu'elle contient.
Comme $\left(\partial\mu/\partial P\right)_T=V^*$ :
- eau pure à $P$ : $\mu=\mu^\circ(\mathrm{H_2O(l)})+V^*(P-P^\circ)$ ;
- eau de la solution à $P+\Pi$ : $\mu=\mu^\circ(\mathrm{H_2O(l)})+V^*(P+\Pi-P^\circ)+RT\ln x(\mathrm{H_2O})$.
L'équilibre de l'eau impose l'égalité des deux potentiels : $V^*\Pi=-RT\ln x(\mathrm{H_2O})$. En solution diluée, $\ln x(\mathrm{H_2O})=\ln(1-x_S)\simeq-x_S\simeq-n_S/n_{\mathrm{H_2O}}$, d'où :
$$\Pi\simeq\frac{RT\,n_S}{n_{\mathrm{H_2O}}V^*}\simeq\frac{RT\,n_S}{V}\quad\Longrightarrow\quad\boxed{\Pi=CRT}$$
### Question 20
Un mètre cube de liquide cellulaire a une masse de $1{,}00\times10^3$ kg (masse volumique de l'eau) et contient 160 kg de saccharose :
$$C=\frac{1{,}60\times10^5}{342}=4{,}68\times10^2\ \mathrm{mol\cdot m^{-3}}$$
Dans le diffuseur, $T=343$ K :
$$\Pi=CRT=4{,}68\times10^2\times8{,}31\times343\quad\Longrightarrow\quad\boxed{\Pi\approx1{,}33\times10^6\ \mathrm{Pa}=13\ \mathrm{bar}}$$
On obtient le bon ordre de grandeur, mais 2,5 fois moins que les 34 bar mesurés. Discussion des approximations :
- **Dilution** : $x_S=0{,}468/(0{,}468+46{,}7)=1{,}0\times10^{-2}$. La linéarisation $\ln(1-x_S)\simeq-x_S$ introduit 0,5 % d'erreur : elle est justifiée.
- **Volume** : identifier $n_{\mathrm{H_2O}}V^*$ (0,84 L d'eau par litre de solution) au volume de la solution sous-estime $\Pi$ d'environ 19 % (on trouverait 15,9 bar). La masse volumique réelle (environ 1,06 g·mL⁻¹) augmente encore un peu $C$. Ces effets sont réels mais secondaires.
- **Idéalité** : à 16 % en masse, le saccharose, très hydraté, abaisse l'activité de l'eau plus que ne le prévoit sa fraction molaire. $\Pi$ augmente : l'écart va dans le bon sens.
- **Seul soluté ?** C'est l'approximation la plus fausse. La pression osmotique est une propriété colligative : elle compte toutes les particules dissoutes. Le jus contient aussi des sels minéraux (K⁺, Na⁺, chlorures… qui comptent pour plusieurs particules), des acides organiques et des acides aminés. **C'est la cause principale de l'écart.**
### Question 21
Le jus d'extraction est plus dilué que le suc cellulaire : l'eau entre donc **dans** les cossettes, en sens inverse du saccharose. Les cossettes se gorgent d'eau et se gonflent ; les cellules peuvent éclater et libérer des impuretés (protéines, pectines, colloïdes). Le transfert du sucre est contrarié, et il faut plus d'eau d'extraction pour épuiser les cossettes.
**Le problème majeur : il faut beaucoup d'eau pour extraire le sucre, et le jus obtenu est dilué. Toute cette eau devra ensuite être évaporée (partie B-III), ce qui est le poste énergétique le plus lourd du procédé.** Le jus est en outre plus chargé en impuretés. D'où le fonctionnement à contre-courant des diffuseurs, qui limite les écarts de concentration.
### II — Étape de purification : chaulage et carbonatation
### Question 22
$$\boxed{\mathrm{CaCO_3(s)}=\mathrm{CaO(s)}+\mathrm{CO_2(g)}}$$
### Question 23
On suppose les solides purs et non miscibles (activité 1), $\mathrm{CO_2}$ gaz parfait, et $\Delta_rH^\circ$, $\Delta_rS^\circ$ indépendantes de $T$. Alors $K^\circ=P(\mathrm{CO_2})_{\text{éq}}/P^\circ$.
$$\Delta_rH^\circ=-635{,}1-393{,}5+1207{,}4=+178{,}8\ \mathrm{kJ\cdot mol^{-1}},\qquad \Delta_rS^\circ=38{,}1+213{,}7-92{,}9=+158{,}9\ \mathrm{J\cdot K^{-1}\cdot mol^{-1}}$$
À 1000 K : $\Delta_rG^\circ=178{,}8\times10^3-1000\times158{,}9=+1{,}99\times10^4\ \mathrm{J\cdot mol^{-1}}$, puis $K^\circ=\exp\left(-\dfrac{1{,}99\times10^4}{8{,}31\times1000}\right)=9{,}1\times10^{-2}$.
$$\boxed{P(\mathrm{CO_2})_{\text{éq}}=9{,}1\times10^{-2}\ \mathrm{bar}\approx9\ \mathrm{kPa}\ \text{à 1000 K}}$$
### Question 24
La réaction est endothermique : $\dfrac{\mathrm d\ln K^\circ}{\mathrm dT}=\dfrac{\Delta_rH^\circ}{RT^2}>0$, donc $K^\circ$ croît avec $T$ et une élévation de température favorise la décomposition. Le système (deux solides et un gaz) est monovariant : à $T$ donnée, la décomposition est **totale** (rupture d'équilibre) dès que la pression partielle de $\mathrm{CO_2}$ imposée dans le four reste inférieure à $P_{\text{éq}}(T)=K^\circ(T)P^\circ$. Sous 1 bar de $\mathrm{CO_2}$, il faut $K^\circ>1$ :
$$T>\frac{\Delta_rH^\circ}{\Delta_rS^\circ}=\frac{178{,}8\times10^3}{158{,}9}=1{,}13\times10^3\ \mathrm{K}\ (\approx850\ ^\circ\mathrm{C})$$
**On travaille au-dessus de 1130 K environ, et d'autant plus bas qu'on évacue le $\mathrm{CO_2}$.** On ne monte pas au-delà du nécessaire : chaque degré a un coût énergétique (la réaction consomme 178,8 kJ par mole), et une température excessive fritte la chaux, ce qui la rend moins réactive.
### Question 25
- **Première partie (basse température, croissance exponentielle)** : $\mathrm{CaCO_3(s)}$, $\mathrm{CaO(s)}$ et $\mathrm{CO_2(g)}$ coexistent à l'équilibre. Il y a 3 constituants, 1 équilibre et 3 phases, d'où une variance $v=(3-1)+2-3=1$ : $P$ ne dépend que de $T$, $P=P^\circ K^\circ(T)=P^\circ\exp\left(-\dfrac{\Delta_rH^\circ-T\Delta_rS^\circ}{RT}\right)$. On passe ainsi de $4\times10^{-4}$ bar à 800 K à 0,09 bar à 1000 K.
- **Seconde partie (portion affine)** : tout le carbonate a été décomposé. Il reste $\mathrm{CaO(s)}$ et $n=1$ mol de $\mathrm{CO_2}$ dans $V=150$ L. L'équilibre est rompu et $P=nRT/V=5{,}54\times10^{-5}\,T$ (en bar) croît linéairement : 0,61 bar à 1100 K, 0,66 bar à 1200 K.
La rupture de pente correspond à la disparition du dernier grain de carbonate, quand $P^\circ K^\circ(T)=nRT/V$.
### Question 26
```python
import scipy.optimize as op
from math import exp
# Définition de la fonction donnant la pression pour T < Tchgt
def f(T):
return exp(-(178.8e3 - T*158.9)/(8.31*T)) # P = K°(T).P° en bar
# Définition de la fonction donnant la pression lorsque T > Tchgt
def g(T):
return 1*8.31*T/150e-3/1e5 # P = nRT/V en bar (n = 1 mol, V = 0,150 m3)
# Détermination de Tchgt
def h(T):
return f(T) - g(T)
print(op.bisect(h, 800, 1200))
```
$h(800)<0$ et $h(1200)>0$ : la dichotomie s'applique. Le script renvoie **$T_{\text{chgt}}\approx1097$ K**, pour $P\approx0{,}61$ bar, en accord avec la figure 7. Les deux fonctions doivent rendre la pression dans la même unité.
### Question 27
Lectures (temps pour atteindre une conversion totale) :
| Figure 8, $P(\mathrm{CO_2})=16{,}71$ kPa | 820 °C | 850 °C | 860 °C | 890 °C | 900 °C |
|---|---|---|---|---|---|
| $t$ (s) | > 450 (0,92 à 450 s) | ≈ 370 | ≈ 140 | ≈ 100 | ≈ 75 |
| Figure 9, $T=890$ °C | 16,71 kPa | 27,35 kPa | 36,47 kPa | 46,59 kPa |
|---|---|---|---|---|
| $t$ (s) | ≈ 100 | ≈ 190 | ≈ 550 | > 600 |
- La vitesse **croît fortement avec $T$** : la durée est divisée par environ 6 entre 820 et 900 °C. Le gain devient faible au-delà de 890 °C.
- La vitesse **décroît fortement quand $P(\mathrm{CO_2})$ augmente** : multiplier $P(\mathrm{CO_2})$ par 2,8 multiplie la durée par plus de 5.
À 890 °C (1163 K), $\Delta_rG^\circ=178{,}8\times10^3-1163\times158{,}9=-6{,}0\ \mathrm{kJ\cdot mol^{-1}}$, soit $P_{\text{éq}}=e^{6000/(8{,}31\times1163)}=1{,}9$ bar. Toutes les pressions de la figure 9 sont donc très inférieures à $P_{\text{éq}}$ : la décomposition est thermodynamiquement totale et le ralentissement est d'origine **cinétique** (le $\mathrm{CO_2}$ doit diffuser hors du grain à travers la couche de chaux, et sa présence freine la réaction de surface).
$$\boxed{T\approx890\text{-}900\ ^\circ\mathrm{C}\ \text{et}\ P(\mathrm{CO_2})\ \text{la plus faible possible (évacuation, balayage du four)}}$$
Monter plus haut n'apporte qu'un gain marginal, pour un coût énergétique accru et un risque de frittage. Le $\mathrm{CO_2}$ évacué est valorisé à la carbonatation.
### Question 28
2,5 kg de CaO par mètre cube, soit 2,5 g·L⁻¹, donnent par hydratation complète $\dfrac{2{,}5}{56{,}1}=4{,}46\times10^{-2}$ mol·L⁻¹ de $\mathrm{Ca(OH)_2}$, soit $3{,}30$ g·L⁻¹. C'est plus que la solubilité (1,25 g·L⁻¹) : **la solution est saturée** et du solide subsiste (lait de chaux).
$$s=\frac{1{,}25}{74{,}1}=1{,}69\times10^{-2}\ \mathrm{mol\cdot L^{-1}},\qquad \mathrm{Ca(OH)_2(s)}=\mathrm{Ca^{2+}}+2\,\mathrm{HO^-}\ \Longrightarrow\ [\mathrm{HO^-}]=2s=3{,}37\times10^{-2}\ \mathrm{mol\cdot L^{-1}}$$
Avec $\mathrm pK_e=14$ (aucune valeur n'est donnée à 318 K) : $\mathrm{pOH}=1{,}47$ et
$$\boxed{\mathrm{pH}=12{,}5}$$
C'est le pH visé. **Les conditions de chaulage conviennent** ; le pH est même tamponné par l'équilibre de solubilité tant que du solide subsiste. (Avec $\mathrm pK_e\approx13{,}4$ à 45 °C, on trouverait environ 11,9. La cible 12,5 est manifestement exprimée dans l'échelle usuelle à 25 °C.)
### III — Étape d'évaporation
### Question 29
En régime permanent, sans accumulation :
- bilan global : $D_A=D_V+D_S$, donc $D_V=1000-220$, soit $\boxed{D_V=7{,}80\times10^2\ \mathrm{kg\cdot h^{-1}}}$ ;
- bilan en saccharose (non volatil) : $D_Ax_A=D_Sx_S$, donc $x_S=\dfrac{150}{220}=0{,}68$, soit le sirop à 68 % annoncé.
### Question 30
On applique le premier principe en système ouvert, en régime permanent, en négligeant le travail d'agitation et les variations d'énergie cinétique et potentielle : $\Phi=\sum_{\text{sorties}}D\,h-\sum_{\text{entrées}}D\,h$. L'évaporateur est isotherme, donc il n'y a pas de terme d'échauffement : seule la vaporisation de $D_V$ compte.
$$\Phi=D_V\,\Delta H_{\text{vap}}=780\times2257=1{,}76\times10^6\ \mathrm{kJ\cdot h^{-1}}\quad\Longrightarrow\quad\boxed{\Phi\approx4{,}89\times10^2\ \mathrm{kW}}$$
### Question 31
Sans pertes thermiques, la vapeur de chauffe cède $\Phi$ :
$$D_C=\frac{\Phi}{2740}=\frac{1{,}76\times10^6}{2740}\quad\Longrightarrow\quad\boxed{D_C\approx6{,}4\times10^2\ \mathrm{kg\cdot h^{-1}}}$$
On évapore 1,2 kg d'eau par kilogramme de vapeur vive.
### Question 32
*Premier effet* : il évapore $D_{V1}=210$ kg·h⁻¹, ce qui demande $\Phi_1=210\times2257=4{,}74\times10^5$ kJ·h⁻¹, fourni par la vapeur vive :
$$D'_C=\frac{210\times2257}{2740}\quad\Longrightarrow\quad\boxed{D'_C\approx1{,}73\times10^2\ \mathrm{kg\cdot h^{-1}}}$$
*Effets suivants* : on fait les hypothèses suivantes. La vapeur produite par un effet se condense entièrement dans l'échangeur de l'effet suivant, où la pression, donc la température d'ébullition, est plus basse. Elle y cède $\Delta H_{\text{vap}}$ par kilogramme. Les pertes et les chaleurs sensibles sont négligées, et $\Delta H_{\text{vap}}$ est le même dans les trois effets. Alors chaque effet évapore la même masse que le précédent : $D_{V2}=D_{V3}=210$ kg·h⁻¹, soit 630 kg·h⁻¹ au total.
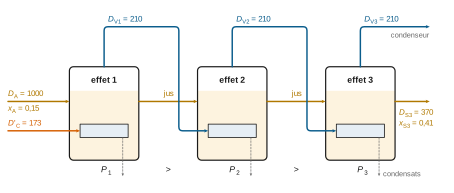
Bilans globaux sur l'atelier : $D_{S3}=1000-630=370$ kg·h⁻¹, et $D_Ax_A=D_{S3}x_{S3}$ :
$$\boxed{x_{S3}=\frac{150}{370}\approx0{,}41\ (41\ \%\ \text{en masse})}$$
*Commentaire* : la consommation de vapeur vive est divisée par 3. Il faut 173 kg·h⁻¹ pour évaporer 630 kg·h⁻¹, soit 3,6 kg d'eau par kilogramme de vapeur, contre 1,2 en simple effet. Mais le sirop n'est qu'à 41 %, loin des 68 % visés : il faudrait évaporer 779 kg·h⁻¹, soit environ 3,7 effets de 210 kg·h⁻¹. On ajoute donc des effets (« de trois à six »), ou bien on augmente $D_{V1}$ (260 kg·h⁻¹ par effet, avec $D'_C\approx214$ kg·h⁻¹). Le multiple effet réutilise la même enthalpie à des températures décroissantes. Les basses températures préservent en outre le saccharose (hydrolyse, caramélisation) ; la contrepartie est un investissement plus lourd.
### IV — Analyse de pureté
### Question 33
Demi-équations : $\mathrm{I_2}+2e^-=2\,\mathrm{I^-}$ ($E^\circ_1=0{,}53$ V) et $\mathrm{SO_4^{2-}}+4\,\mathrm{H^+}+2e^-=\mathrm{SO_2}+2\,\mathrm{H_2O}$ ($E^\circ_2=0{,}17$ V).
$$\boxed{\mathrm{I_2}+\mathrm{SO_2}+2\,\mathrm{H_2O}\longrightarrow2\,\mathrm{I^-}+\mathrm{SO_4^{2-}}+4\,\mathrm{H^+}}$$
$$\log K^\circ=\frac{2(E^\circ_1-E^\circ_2)}{0{,}059}=\frac{2\times0{,}36}{0{,}059}=12{,}2\quad\Longrightarrow\quad\boxed{K^\circ\approx1{,}6\times10^{12}}$$
La réaction est quantitative, ce qui lui permet de servir de support à un titrage.
### Question 34
Avant l'équivalence, le diiode généré est consommé par l'eau : la solution contient $\mathrm{I^-}$ mais pas $\mathrm{I_2}$. Il n'y a pas de branche de réduction de $\mathrm{I_2}$, et $-20\ \mu$A n'est atteint qu'au mur de réduction du solvant : $\Delta E$ est grand (figure 13). **Juste après l'équivalence**, $\mathrm{I_2}$ en léger excès coexiste avec $\mathrm{I^-}$. Le couple est rapide, donc la courbe i-E présente une branche d'oxydation de $\mathrm{I^-}$ et une branche de réduction de $\mathrm{I_2}$ qui se raccordent sans palier à courant nul au potentiel d'équilibre $E_{\text{éq}}$ du couple :
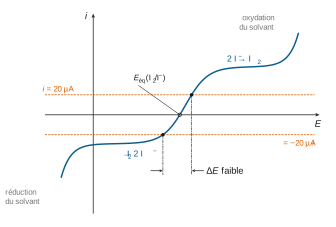
Le palier de réduction de $\mathrm{I_2}$ est petit, car $\mathrm{I_2}$ est peu abondant, mais il dépasse 20 µA en valeur absolue dès que $\mathrm{I_2}$ s'accumule un peu. Les deux potentiels correspondant à $\pm20\ \mu$A encadrent alors étroitement $E_{\text{éq}}$ :
**La différence de potentiel mesurée chute brutalement à une valeur faible (quelques dizaines de mV au plus) : c'est la détection de l'équivalence (bi-ampérométrie à courant imposé).**
### Question 35
Le diiode est produit à l'anode du générateur ($2\,\mathrm{I^-}\to\mathrm{I_2}+2e^-$), donc $n(\mathrm{I_2})=Q/(2F)$. D'après l'équation de Karl-Fischer, $\mathrm{H_2O}$ et $\mathrm{I_2}$ réagissent mole à mole. Avec $M(\mathrm{H_2O})=18{,}0$ g·mol⁻¹ :
$$n(\mathrm{H_2O})=\frac{0{,}2175}{2\times96\,485}=1{,}127\times10^{-6}\ \mathrm{mol},\qquad m=2{,}03\times10^{-5}\ \mathrm g$$
$$w=\frac{2{,}029\times10^{-5}}{0{,}1000}\quad\Longrightarrow\quad\boxed{w=2{,}03\times10^{-4}=0{,}0203\ \%}$$
Incertitudes relatives composées quadratiquement (produit et quotient de grandeurs indépendantes) :
$$\frac{u(w)}{w}=\sqrt{\left(\frac{2{,}0\times10^{-3}}{0{,}2175}\right)^2+\left(\frac{1{,}0\times10^{-3}}{0{,}1000}\right)^2}=1{,}36\times10^{-2},\qquad u(w)=2{,}8\times10^{-4}\ \%$$
$$E_N=\frac{|w-h|}{\sqrt{u(w)^2+u(h)^2}}=\frac{0{,}0203-0{,}0200}{\sqrt{(2{,}8\times10^{-4})^2+(1{,}0\times10^{-3})^2}}\quad\Longrightarrow\quad\boxed{E_N\approx0{,}28<2}$$
**La teneur mesurée est compatible avec l'humidité attendue $h=0{,}020\,\%$.**
---
## Partie C — Les procédés éco-responsables de lutte contre les nuisibles
### I — Synthèse de la (+)-népétalactone
### Question 36
(+) signifie que le composé est **dextrogyre** : il fait tourner le plan de polarisation d'une lumière polarisée rectilignement vers la droite pour un observateur qui reçoit la lumière, autrement dit son pouvoir rotatoire spécifique est positif (à $\lambda$, $T$ et solvant donnés). C'est une grandeur expérimentale, sans lien systématique avec les descripteurs *R*/*S* ou D/L.
### Question 37
*Conditions* : **tétrahydruroborate de sodium $\mathrm{NaBH_4}$** dans un solvant protique (éthanol ou méthanol), vers 0 °C puis à température ambiante, puis hydrolyse (eau, acide dilué). $\mathrm{NaBH_4}$ réduit l'aldéhyde en alcool primaire **sans toucher à la double liaison C=C** isolée. Le carbone stéréogène n'est pas concerné, donc la configuration *S* est conservée. (On pourrait aussi utiliser $\mathrm{LiAlH_4}$ dans l'éther anhydre puis une hydrolyse, mais il est inutilement réactif.)
*Mécanisme* (l'ion $\mathrm{BH_4^-}$ est modélisé comme donneur d'hydrure $\mathrm{H^-}$) :
1. **Addition nucléophile** : le doublet de la liaison B–H attaque le carbone électrophile du carbonyle, et le doublet $\pi$ de C=O bascule sur l'oxygène. On obtient l'alcoolate $\mathrm{R{-}CH_2{-}O^-}$ (lié au bore).
2. **Protonation** : un doublet de l'oxygène de l'alcoolate capte le proton de l'alcool solvant (ou de l'eau d'hydrolyse), ce qui donne $\mathrm{R{-}CH_2OH}$, le (*S*)-citronellol.
$$\mathrm{R{-}CHO}\xrightarrow{\ \mathrm{H^-}\ (\mathrm{BH_4^-})\ }\mathrm{R{-}CH_2{-}O^-}\xrightarrow{\ \mathrm{EtOH}\ }\mathrm{R{-}CH_2OH}+\mathrm{EtO^-}$$
avec $\mathrm R=-\mathrm{CH_2CH(CH_3)CH_2CH_2CH{=}C(CH_3)_2}$.
### Question 38
Entre le citronellol et les produits **1** et **2**, seul change un méthyle terminal porté par la double liaison C=C trisubstituée, c'est-à-dire un méthyle **allylique**. Il devient $\mathrm{-CH_2OH}$ (alcool allylique **2**) ou $\mathrm{-CHO}$ (énal **1**). L'alcool primaire, la double liaison et le centre stéréogène sont conservés. Le carbone concerné passe du nombre d'oxydation −III (méthyle) à −I (alcool) puis à +I (aldéhyde).
**C'est une oxydation allylique (oxydation de Riley) : $\mathrm{SeO_2}$ catalytique, régénéré par l'hydroperoxyde de *tert*-butyle (oxydant stœchiométrique).** Elle est chimio- et régiosélective : un seul méthyle allylique est oxydé, celui en position *E*.
### Question 39
*Nombre d'oxydation de l'iode dans l'IBX* : l'iode est lié à un carbone aromatique, à un oxygène par une double liaison, à un groupe OH et à l'oxygène du cycle (ester iodé). Chaque liaison avec O donne +I par électron mis en commun (+2 pour I=O, +1 pour I–OH, +1 pour I–O du cycle). La liaison I–C, très peu polarisée, est traitée comme dans les dérivés aryl-iodés usuels (aryle compté comme ligand anionique, +1) :
$$\boxed{n.o.(\mathrm I)=+2+1+1+1=+\mathrm V}$$
C'est l'iode(V) des λ⁵-iodanes, comme dans l'acide iodique $\mathrm{HIO_3}$. (Un décompte strict avec l'électronégativité de Pauling, $\chi_\mathrm I=2{,}66>\chi_\mathrm C=2{,}55$, donne +III. L'argument reste le même.) Ce nombre d'oxydation est très élevé pour un halogène, dont les états stables sont −I et 0 : l'IBX capte des électrons, c'est un **oxydant**. Il est réduit en acide 2-iodosobenzoïque (IBA, iode +III dans la même convention) par un échange de 2 électrons, juste ce qu'il faut pour oxyder un alcool primaire en aldéhyde. L'IBA, insoluble dans l'acétonitrile, est éliminé par filtration.
*Oxydant non sélectif (NaClO)* : l'oxydation de l'alcool primaire ne s'arrête pas à l'aldéhyde mais va jusqu'à l'acide carboxylique, et l'aldéhyde conjugué de **1** est lui aussi oxydé en acide. On obtient le **diacide** :
$$\mathrm{HOOC{-}CH_2{-}CH(CH_3){-}CH_2{-}CH_2{-}CH{=}C(CH_3){-}COOH}$$
soit l'acide (*E*)-2,6-diméthyloct-2-ènedioïque. La double liaison et sa géométrie *E* sont conservées, ainsi que la disposition spatiale autour du carbone stéréogène.
### Question 40
On numérote le 8-oxocitronellal **3** de C1 (aldéhyde saturé, $\mathrm{-CH_2{-}CHO}$) à C8 (aldéhyde conjugué) : $\mathrm{OHC^1{-}C^2H_2{-}C^3H(CH_3){-}C^4H_2{-}C^5H_2{-}C^6H{=}C^7(CH_3){-}C^8HO}$.
La DIPEA est une base encombrée, non nucléophile. Elle arrache le proton le plus acide utilisable, un proton en **α du carbonyle saturé (C2)**. On obtient l'**énolate** :
$$\mathrm{^-O{-}C^1H{=}C^2H{-}C^3H(CH_3){-}CH_2{-}CH_2{-}CH{=}C(CH_3){-}CHO}\ \longleftrightarrow\ \mathrm{O{=}C^1H{-}C^2H^-{-}\cdots}$$
La charge est délocalisée sur O et sur C2 (mésomérie). Cet énolate est nucléophile en C2.
Justification du choix :
- Les hydrogènes en α de C1 sont acides ($\mathrm pK_a\approx17$) parce que l'anion formé est stabilisé par mésomérie avec C=O.
- L'énal n'a pas d'hydrogène en α : C7 ne porte pas d'hydrogène, et l'hydrogène de C8 est aldéhydique. Une déprotonation vinylogue (en γ, sur C5 ou sur le méthyle de C7) donnerait un diénolate qui ne peut pas s'additionner sur son propre système conjugué.
- Seul l'énolate en C2 peut attaquer le carbone β de l'énal (C6) en fermant un cycle **à cinq chaînons** (C2, C3, C4, C5, C6), celui du squelette de la népétalactone.
La DIPEA ($\mathrm pK_a\approx11$ pour son acide conjugué) ne forme l'énolate qu'en faible quantité. L'addition de Michael qui suit le consomme et déplace l'équilibre, ce qui explique qu'une quantité catalytique de base suffise.
### Question 41
L'accepteur de Michael est l'énal $\mathrm{C^6H{=}C^7(CH_3){-}C^8H{=}O}$. Son carbone β (C6) est électrophile : la forme mésomère $\mathrm{^+C^6H{-}C^7(CH_3){=}C^8H{-}O^-}$ le montre, et c'est aussi sur C6 que la BV du système conjugué a son plus gros coefficient. Trois flèches simultanées :
1. le doublet $\pi$ C1=C2 de l'énolate attaque C6, ce qui forme la liaison C2–C6 et ferme le cyclopentane (le doublet de O⁻ se replie en même temps pour reformer C1=O) ;
2. le doublet $\pi$ C6=C7 se déplace sur la liaison C7–C8 ;
3. le doublet $\pi$ C8=O se replie sur l'oxygène.
**Second intermédiaire anionique** : un cyclopentane (C2 à C6) qui porte sur C2 le groupe $\mathrm{-CHO}$ (C1), sur C3 le méthyle, et sur C6 l'énolate $\mathrm{-C^7(CH_3){=}C^8H{-}O^-}$ ; C2, C3 et C6 sont contigus. Le squelette est celui de la népétalactone. La lactone se ferme ensuite entre l'oxygène de l'énolate et C1, activé en acylazolium par le NHC et l'oxydant A.
### Question 42
*Étalonnage (figure 19)* : le mélange est racémique avec $C_{\text{tot}}=1$ mmol·L⁻¹, donc $C_1=C_2=0{,}500$ mmol·L⁻¹ :
$$\boxed{k_1=\frac{50{,}18}{0{,}500}=100{,}4\quad\text{et}\quad k_2=\frac{49{,}82}{0{,}500}=99{,}6\ \ (\%\cdot\mathrm{L\cdot mmol^{-1}})}$$
*Produit de synthèse (figure 20)* : le pic à 21,98 min est celui de la (+)-népétalactone, puisqu'il a le même temps de rétention que le pic 1 de la figure 19. On calcule les concentrations à un facteur commun près :
$$C_1\propto\frac{98{,}50}{100{,}4}=0{,}981,\qquad C_2\propto\frac{1{,}50}{99{,}6}=0{,}0151$$
$$ee=\frac{|C_1-C_2|}{C_1+C_2}=\frac{0{,}981-0{,}0151}{0{,}981+0{,}0151}\quad\Longrightarrow\quad\boxed{ee\approx97{,}0\ \%\ \text{en faveur de la (+)-népétalactone}}$$
Comme $k_1\simeq k_2$ (à 0,7 % près), le calcul direct sur les aires donne la même valeur.
### Question 43
Trois étapes à partir du (*S*)-citronellol : oxydation allylique (70 %), oxydation par l'IBX (58 %) et cyclisation NHC (84 %). Les rendements se multiplient :
$$\rho=0{,}70\times0{,}58\times0{,}84\quad\Longrightarrow\quad\boxed{\rho_{\text{global}}\approx0{,}34=34\ \%}$$
### II — Étude de la phéromone du puceron vert
### Question 44
Le trans-β-farnésène, $\mathrm{C_{15}H_{24}}$, a quinze carbones, soit trois unités en $\mathrm C_5$. Sa formule semi-développée est
$$\mathrm{CH_2{=}CH{-}C({=}CH_2){-}CH_2\ \big|\ CH_2{-}CH{=}C(CH_3){-}CH_2\ \big|\ CH_2{-}CH{=}C(CH_3){-}CH_3}$$
On numérote la chaîne principale de C1 (extrémité vinylique) à C12. Les ramifications sont sur C3 (méthylidène), C7 et C11 (méthyles). Les coupures entre C4 et C5 et entre C8 et C9 (traits verticaux ci-dessus) font apparaître trois motifs, formés chacun de quatre carbones en chaîne et d'une ramification $\mathrm C_1$ sur le deuxième carbone. C'est le squelette de l'isoprène $\mathrm{CH_2{=}C(CH_3){-}CH{=}CH_2}$ (2-méthylbutane).
```text
unité 1 unité 2 unité 3
CH2=CH-C(=CH2)-CH2 | CH2-CH=C(CH3)-CH2 | CH2-CH=C(CH3)-CH3
```
Les unités sont enchaînées **tête-à-queue**. Seul le squelette carboné de chaque isoprène est conservé : les doubles liaisons se sont déplacées lors de l'oligomérisation. **Le farnésène est un trimère (sesquiterpène) de l'isoprène.**
### Question 45
*Symétrie* : l'allyle est dans le plan $xy$ et le métal s'approche selon $z$. D'après la figure 22, les deux carbones terminaux sont symétriques par rapport au plan $(xOz)$, de part et d'autre selon $\pm y$, et le carbone central est décalé selon $x$. Le système $\pi$ est formé des orbitales $2p_z$. L'élément de symétrie commun aux deux fragments est le plan $\sigma=(xOz)$.
| Orbitale | Comportement par $\sigma$ ($y\to-y$) |
|---|---|
| HO du ligand, $\psi_2$ (coefficient nul au centre, coefficients opposés aux extrémités) | antisymétrique |
| BV du ligand, $\psi_3$ (extrémités de même signe, centre de signe opposé) | symétrique |
| $d_{yz}$ | antisymétrique |
| $d_{xz}$ | symétrique |
Deux orbitales n'interagissent que si elles ont la même symétrie (recouvrement non nul) :
$$\boxed{\mathrm{HO}\ (\psi_2)\longleftrightarrow d_{yz}\qquad\text{et}\qquad \mathrm{BV}\ (\psi_3)\longleftrightarrow d_{xz}}$$
Ce sont exactement les corrélations tracées sur la figure 22. Chaque interaction donne une OM liante et une OM antiliante. Par énergie croissante : liante $d_{yz}/\psi_2$ (surtout ligand), liante $d_{xz}/\psi_3$ (surtout métal), antiliante $d_{yz}/\psi_2$ (surtout métal), antiliante $d_{xz}/\psi_3$ (surtout ligand).
*Occupation* : le ligand est l'anion allyle, dont le système $\pi$ compte 4 électrons ($\psi_1^2\psi_2^2$) : la HO est doublement occupée et la BV vacante. Le métal apporte 2 électrons dans $d_{xz}$, $d_{yz}$ étant vide. Ces 4 électrons occupent **les deux OM liantes**, et les deux antiliantes restent vides. Le bilan est stabilisant :
- **donation** ligand → métal : $\psi_2$ (2 e⁻) se mélange à $d_{yz}$ vide ;
- **rétrodonation** métal → ligand : $d_{xz}$ (2 e⁻) se mélange à $\psi_3$ vide.
### Question 46
- Par la donation, le doublet de $\psi_2$, localisé sur les **carbones terminaux** et responsable du caractère carbanionique de l'allyle libre, est partagé avec le métal. Il se trouve dans une OM plus basse que la HO de départ. La densité électronique des carbones terminaux diminue : **le ligand perd son caractère nucléophile et basique**.
- La BV du complexe est l'antiliante $d_{yz}/\psi_2$. Elle est plus basse que la BV de l'allyle libre et garde des coefficients sur les carbones terminaux : ceux-ci deviennent **électrophiles**.
- La rétrodonation peuple partiellement $\psi_3$, antiliante entre carbones voisins : les liaisons C–C de l'allyle sont affaiblies et le ligand est activé.
$$\boxed{\text{La coordination inverse la réactivité de l'allyle : de nucléophile (carbanion libre), il devient électrophile sur ses carbones terminaux.}}$$
Le ligand est stabilisé (« apprivoisé ») tout en restant activé pour les étapes d'insertion du cycle catalytique.
### Question 47
| Étape | Nom | Description |
|---|---|---|
| 1 | Coordination (complexation η²) | l'éthylène se lie au nickel par sa liaison $\pi$ |
| 2 | Insertion migratoire 1,2 | l'alcène s'insère dans la liaison Ni–H, ce qui donne [Ni]–CH₂CH₃ |
| 3 | Coordination | une seconde molécule d'éthylène se coordine |
| 4 | Insertion migratoire 1,2 | insertion dans la liaison Ni–C, ce qui donne [Ni]–CH₂CH₂CH₂CH₃ (croissance de chaîne) |
| 5 | β-élimination d'hydrure (puis décoordination) | un H du carbone β passe sur le nickel : libération du but-1-ène et régénération de [Ni]–H |
[Ni]–H est régénéré : c'est le catalyseur. La somme des étapes donne :
$$\boxed{2\ \mathrm{CH_2{=}CH_2}\xrightarrow{\ [\mathrm{Ni}]{-}\mathrm H\ }\mathrm{CH_2{=}CH{-}CH_2{-}CH_3}\ \ (\text{but-1-ène})}$$
### Question 48
Pour l'éthylène, symétrique, aucune question de régiosélectivité ne se pose. L'isoprène est un diène **dissymétrique** : à chaque **insertion migratoire** (étapes 2 et 4), il peut se lier au métal ou à la chaîne par l'une ou l'autre de ses extrémités, en 1,2, 2,1, 1,4 ou 4,1. L'insertion d'un diène dans la liaison Ni–C (ou Ni–H) donne un intermédiaire **η³-allyle**, le ligand étudié aux Q45 et Q46. La position de la liaison C–C suivante et la géométrie *trans* de la double liaison formée dépendent de la façon dont cet allyle (syn ou anti) réagit, ce que règlent les ligands $\mathrm{OR}$ et $\mathrm{PPh(NEt_2)_2}$.
$$\boxed{\text{L'étape clé est l'insertion migratoire de l'isoprène (via l'intermédiaire } \eta^3\text{-allyle) : elle impose l'enchaînement tête-à-queue et la géométrie } trans.}$$
La β-élimination joue un rôle complémentaire. Sa compétition avec une troisième insertion fixe la taille du produit : β-élimination précoce, dimères ; après trois insertions, trimère. L'hydrogène éliminé fixe la position des doubles liaisons terminales : motif $\mathrm{CH_2{=}CH{-}C({=}CH_2){-}}$ du β-farnésène plutôt que celui de l'α-farnésène.
Aide sur le corrigé
Connectez-vous pour demander une explication.