Chimie
Mines-PontsPC2026
Rédigé par IA, non vérifié
Signaler une erreur# Mines-Ponts PC — Chimie 2026 · Corrigé brut
*Corrigé rédigé par IA (La Belle Copie), non officiel. Signalez toute erreur.*
Épreuve de 4 heures, calculatrice interdite. Deux parties indépendantes. Notations : TBS = tert-butyldiméthylsilyle, OTBS = O–Si(CH₃)₂C(CH₃)₃ ; les structures sont données en toutes lettres et, si utile, en SMILES (stéréochimie omise sauf mention).
## Partie I — Synthèse de la cyrnéine A
## Études préliminaires
### Q1
Le signe $(-)$ indique que la $(R)$-carvone est **lévogyre** : en solution, elle fait tourner le plan de polarisation d'une lumière polarisée rectilignement vers la gauche pour un observateur qui reçoit la lumière (pouvoir rotatoire $\alpha<0$). Ce signe est une grandeur expérimentale, sans lien a priori avec le descripteur $R$ (règles CIP).
Expérience : mesure au **polarimètre** (de Laurent). Une lumière monochromatique (raie D du sodium, 589 nm) traverse un polariseur, une cuve de longueur $\ell$ contenant la solution de carvone de concentration $c$, puis un analyseur ; on tourne l'analyseur pour retrouver l'extinction (ou l'égalité d'éclairement des plages) et on lit l'angle $\alpha$, relié au pouvoir rotatoire spécifique par la loi de Biot :
$$\alpha=[\alpha]_\lambda^T\,\ell\,c ,\qquad \alpha<0 \text{ ici.}$$
### Q2
Numérotation du Schéma 1 : cycle à cinq C1 (CHOH), C2 (CH₂), C3 (=C–iPr), C4 (=C, jonction 5/6), C9 (quaternaire, CH₃) ; cycle à six C9, C4, C5, C6, C7 (CH₂), C8 (CH₂) ; cycle à sept C5, C10 (=CH), C11 (=CH), C12 (=C–CHO), C13 (CH₂), C14 (CHOH), C6. Doubles liaisons C3=C4, C5=C10, C11=C12.
Les carbones sp² (C3, C4, C5, C10, C11, C12, CHO), les CH₂ (C2, C7, C8, C13), les méthyles et le CH de l'isopropyle (deux méthyles identiques) ne sont pas stéréogènes. Restent quatre carbones portant quatre substituants deux à deux différents :
| Carbone | Substituants |
|---|---|
| C1 (CH carbinolique) | OH, H, C2, C9 |
| C6 (quaternaire, jonction 6/7) | CH₃, C5, C7, C14 |
| C9 (quaternaire, jonction 5/6) | CH₃, C1, C4, C8 |
| C14 (CH carbinolique) | OH, H, C6, C13 |
**La cyrnéine A possède quatre centres stéréogènes, les carbones asymétriques C1, C6, C9 et C14.** Les doubles liaisons sont endocycliques dans des cycles à 5 et 7 chaînons : leur configuration est imposée par le cycle, elles ne sont pas des éléments stéréogènes exploitables.
### Q3
**C9.** Substituants : C1 (O, C, H) > C4 (C, C, C : C3 dupliqué par la double liaison, C5) > C8 (C, H, H) > CH₃ (H, H, H). Sur le schéma, CH₃ est en avant (liaison en coin) ; C1 est à gauche, C4 en bas, C8 en haut à droite. Le parcours C1 → C4 → C8 est anti-horaire vu avec le groupe de plus faible priorité vers l'observateur ; on inverse :
$$\boxed{\text{C9 : } R}$$
**C6.** Substituants : C14 (O, C, H) > C5 (C, C, C : C10 dupliqué, C4) > C7 (C, H, H) > CH₃. Le méthyle est hachuré (en arrière) ; C14 est en bas à droite, C5 en bas à gauche, C7 en haut. Le parcours C14 → C5 → C7 est horaire :
$$\boxed{\text{C6 : } R}$$
### Q4
Carvone : 2-méthyl-5-(prop-1-én-2-yl)cyclohex-2-én-1-one, C₁₀H₁₄O, SMILES `CC1=CC[C@H](CC1=O)C(C)=C` ; 14 H, conforme à la somme des intégrations (1+1+1+2+1+2+3+3). Numérotation de l'énoncé : H$_a$ vinylique du cycle (sur C3, en β du carbonyle), H$_b$ CH₂ allylique du cycle (C4), H$_c$ méthine (C5) portant l'isopropényle, H$_d$ CH₂ en α du carbonyle (C6), H$_e$ méthyle sur C2, H$_f$ méthyle de l'isopropényle, H$_g$/H$_{g'}$ =CH₂ terminal.
| δ (ppm) | Signal | Attribution | Justification |
|---|---|---|---|
| 6,74 | 1H, t, $J$ = 6,1 Hz | H$_a$ | H éthylénique (4,5–7,2 ppm) en haut de gamme : H en β d'une énone, appauvri par conjugaison avec C=O ; triplet : deux voisins H$_b$, $^3J$ vicinal ≈ 6 Hz |
| 4,79 et 4,74 | 1H chacun, s l | H$_g$, H$_{g'}$ | H éthyléniques d'une double liaison isolée (bas de la gamme 4,5–7,2) ; inéquivalents (l'un en *cis* du méthyle, l'autre en *cis* du cycle) ; pas de voisin vicinal, couplage géminé sur sp² (0–3 Hz) et allylique faibles, d'où des singulets larges ; attribution individuelle impossible |
| 2,81–2,98 | 2H, m | H$_d$ | CH₂ en α de C=O (1,9–3,1 ppm), seule gamme atteignant 2,9 ppm ; multiplet : couplages entre les deux H$_d$ (diastéréotopes) et avec H$_c$ |
| 2,32–2,43 | 1H, m | H$_c$ | seul signal à 1H restant : méthine allylique (1,5–2,4 ppm), couplé à H$_b$ et H$_d$ |
| 1,79–2,01 | 2H, m | H$_b$ | CH₂ allylique du cycle (1,5–2,4 ppm), couplé à H$_a$ et H$_c$ |
| 1,77 | 3H, s | H$_e$ | méthyle sur carbone sp² (allylique), sans voisin vicinal ; porté par le carbone α de l'énone, légèrement plus déblindé (attribution proposée) |
| 1,73 | 3H, s | H$_f$ | méthyle de l'isopropényle, singulet |
## Synthèse du composé 3 à partir de la (–)-(R)-carvone
### Q5
Entre 2 et 6, la cétone devient un éther silylé d'alcool allylique et l'isopropényle devient isopropyle ; entre 6 et 8, le cycle passe de six à cinq chaînons (ouverture par ozonolyse, fermeture par aldolisation) ; entre 8 et 3, l'aldéhyde devient CH₂–O–CH=CH₂.
| Étape | Conditions | Produit |
|---|---|---|
| 2 → 4 | NaBH₄, CeCl₃, MeOH (réduction 1,2 de l'énone, conditions de Luche) | **4** : 2-méthyl-5-(prop-1-én-2-yl)cyclohex-2-én-1-ol (carvéol), `CC1=CCC(CC1O)C(C)=C` |
| 4 → 5 | H₂ (1 éq.), catalyseur chimiosélectif (catalyseur de Wilkinson RhCl(PPh₃)₃, ou Pd/C en conditions contrôlées) : hydrogénation de l'alcène 1,1-disubstitué, le moins encombré | **5** : 5-isopropyl-2-méthylcyclohex-2-én-1-ol, `CC1=CCC(CC1O)C(C)C` |
| 5 → 6 | TBSCl, imidazole (Document 1) | **6** (donné) |
| 6 → 7 | O₃ puis Me₂S (Document 1) : coupure de C(CH₃)=CH du cycle | **7** : CH₃–CO–CH(OTBS)–CH₂–CH(iPr)–CH₂–CHO, `CC(=O)C(O[Si](C)(C)C(C)(C)C)CC(C(C)C)CC=O` (céto-aldéhyde) |
| 7 → 8 | base (HO⁻ dilué ou amine secondaire), chauffage : aldolisation intramoléculaire de l'énolate de l'aldéhyde sur la méthylcétone (cycle à cinq) puis crotonisation | **8** (donné) |
| 8 → 9 | NaBH₄ (CeCl₃), MeOH : réduction 1,2 de l'aldéhyde conjugué | **9** : [3-(tert-butyldiméthylsilyloxy)-2-méthyl-5-isopropylcyclopent-1-én-1-yl]méthanol, `CC1=C(CO)C(C(C)C)CC1O[Si](C)(C)C(C)(C)C` |
| 9 → 3 | Hg(OAc)₂ (cat.), éther éthylvinylique en excès (Document 1) : transvinylation | **3** (donné) |
L'ordre des deux premières étapes peut être inversé (hydrogénation sélective de l'isopropényle de la carvone, puis réduction de Luche). Aucune étape d'hydrolyse n'est détaillée, conformément au Document 1.
## Synthèse d'un intermédiaire avancé 18
### Q6
Une transformation est **concertée** lorsqu'elle se fait en un **seul acte élémentaire** : toutes les ruptures et formations de liaisons ont lieu au cours du franchissement d'un unique état de transition, sans intermédiaire réactionnel (elles peuvent être plus ou moins avancées dans l'état de transition, mais il n'y a qu'une barrière).
Exemple au programme : la **substitution nucléophile bimoléculaire $\mathrm{S_N2}$**, $\mathrm{Nu^-}+\mathrm{R{-}X}\to\mathrm{R{-}Nu}+\mathrm{X^-}$ : la liaison Nu–C se forme pendant que la liaison C–X se rompt (attaque anti du groupe partant), en un seul acte ; preuves : loi de vitesse $v=k[\mathrm{Nu^-}][\mathrm{RX}]$ et inversion de Walden. L'élimination E2 ou la cycloaddition de Diels-Alder (réaction péricyclique, comme le réarrangement de Claisen) sont d'autres exemples.
### Q7
Réarrangement [3,3] sur le motif $\mathrm{C_e{=}C_d{-}O{-}C_a{-}C_b{=}C_c}$ (partie vinylique, partie allylique) ; produit $\mathrm{O{=}C_d{-}C_e{-}C_c{-}C_b{=}C_a}$. Bilan sur les liaisons du motif :
| Avant (3) | | Après (10) | |
|---|---|---|---|
| C$_e$=C$_d$ | 610 | C$_e$–C$_d$ | 350 |
| C$_d$–O | 350 | C$_d$=O | 740 |
| O–C$_a$ | 350 | C$_a$=C$_b$ | 610 |
| C$_a$–C$_b$ | 350 | C$_b$–C$_c$ | 350 |
| C$_b$=C$_c$ | 610 | C$_c$–C$_e$ | 350 |
| **total** | **2270** | **total** | **2400** |
$$\Delta_rH^\circ\approx\sum D_{\text{rompues}}-\sum D_{\text{formées}}=2270-2400=\boxed{-130\ \mathrm{kJ\cdot mol^{-1}}}$$
**La formation de 10 à partir de 3 est exothermique** : en net, une liaison π C=C (≈ 610 − 350 = 260 kJ·mol⁻¹) est remplacée par une liaison π C=O (≈ 740 − 350 = 390 kJ·mol⁻¹), les liaisons σ C–O et C–C se compensant.
### Q8
Condensation de Knoevenagel (aldolisation-crotonisation) entre la cyclohexane-1,3-dione, notée Z–CH₂–Z′ (CH₂ entre les deux C=O), et l'aldéhyde 10, noté R–CHO.
1. Déprotonation (acide-base) : $\mathrm{Z{-}CH_2{-}Z'}+\mathrm{HO^-}\rightleftharpoons\mathrm{Z{-}CH^-{-}Z'}+\mathrm{H_2O}$, $K=10^{14-9}=10^5$ : quantitative. Flèche du doublet de HO⁻ vers le H du CH₂, flèche de la liaison C–H vers le carbone. L'énolate est stabilisé par délocalisation de la charge sur les deux oxygènes ; les H en α de l'aldéhyde (p$K_a$ ≈ 20) ne sont pas touchés.
2. Addition nucléophile : le carbone nucléophile de l'énolate attaque le carbone du carbonyle de R–CHO (flèche du doublet C vers C=O, flèche de la liaison π C=O vers O) : alcoolate R–CH(O⁻)–CH(Z)(Z′).
3. Protonation par l'eau : aldol R–CH(OH)–CH(Z)(Z′) + HO⁻.
4. Crotonisation E1cb (reflux) : HO⁻ arrache le H du carbone entre les deux carbonyles (encore très acide), puis le carbanion expulse HO⁻ du carbone voisin (flèche du doublet vers la liaison C–C, flèche de la liaison C–O vers O) : R–CH=C(Z)(Z′) = **11**.
Bilan : $\mathbf{10}+\text{cyclohexane-1,3-dione}\to\mathbf{11}+\mathrm{H_2O}$, HO⁻ catalytique. La double liaison formée est conjuguée aux deux carbonyles, ce qui rend la déshydratation favorable.
### Q9
**Non.** 11 contient deux doubles liaisons C=C : l'alcène de l'ène-dione (à réduire) et l'alcène exocyclique 1,1-disubstitué C=CH₂ du cycle à cinq, isolé, qui doit être conservé car c'est lui que l'ozonolyse coupe ensuite pour former la cétone de 14. L'hydrogénation H₂, Pd/C n'est pas chimiosélective entre alcènes ; elle est même plus rapide sur un alcène peu substitué et peu encombré comme C=CH₂. L'ester de Hantzsch, donneur d'hydrure, ne réduit que l'alcène appauvri par conjugaison avec les carbonyles (addition conjuguée) et laisse intact l'alcène isolé.
### Q10
Ester de Hantzsch : 2,6-diméthyl-1,4-dihydropyridine-3,5-dicarboxylate de diéthyle (C₁₃H₁₉NO₄), noté HEH ; il s'aromatise en pyridine (2,6-diméthylpyridine-3,5-dicarboxylate de diéthyle, C₁₃H₁₇NO₄) en cédant un hydrure (de C4) et un proton (de N–H).
$$\mathrm{RCH{=}CR^1COR^2}+\mathrm{C_{13}H_{19}NO_4}\longrightarrow\mathrm{RCH_2{-}CHR^1{-}COR^2}+\mathrm{C_{13}H_{17}NO_4}$$
Mécanisme (acide acétique comme solvant et source de protons ; le carbonyle peut être activé par protonation) :
1. Transfert d'hydrure, addition conjuguée : le doublet de l'azote se délocalise dans le cycle et la liaison C4–H part avec son doublet vers le **carbone β** (celui qui porte R) ; simultanément la liaison π C=C bascule vers C$_\alpha$–C=O et la liaison π C=O vers O. On obtient l'énolate $\mathrm{RCH_2{-}C(R^1){=}C(O^-)R^2}$ et un ion pyridinium.
2. Le pyridinium perd le proton porté par l'azote (pris par l'acétate) : pyridine aromatique, force motrice de la réaction.
3. L'énolate est protoné par l'acide acétique (sur l'oxygène puis tautomérie, ou directement sur le carbone α) : $\mathrm{RCH_2{-}CHR^1{-}COR^2}$.
### Q11
**Site basique** : l'azote **imine** (N sp² de la fonction amidine N–C=N). Sa protonation donne un cation amidinium dont la charge est délocalisée sur les deux azotes (deux formes mésomères équivalentes), d'où un p$K_a$ élevé (≈ 14) ; la protonation de l'autre azote ne serait pas stabilisée.
**Avantages** :
- base forte (p$K_a$ ≈ 14) : elle déprotone quantitativement la 1,3-dione, $K=10^{14-9}=10^5$, sans déprotoner les positions α d'une cétone simple ($K=10^{14-20}=10^{-6}$) : un seul énolate, alkylation au bon endroit ;
- **peu nucléophile** (azote encombré) : elle ne consomme pas l'iodométhane et n'additionne pas sur les carbonyles ;
- soluble dans le THF : milieu homogène et anhydre, compatible avec l'éther silylé et sans risque de coupure de la dione par HO⁻ en milieu aqueux.
### Q12
1. Déprotonation : $\mathbf{12}+\mathrm{DBU}\rightleftharpoons\mathbf{12}^-+\mathrm{DBUH^+}$, $K=10^5$ (flèche du doublet de l'azote imine vers le H du carbone entre les deux C=O, flèche de la liaison C–H vers le carbone). Énolate stabilisé sur les deux oxygènes.
2. $\mathrm{S_N2}$ : le carbone nucléophile de l'énolate attaque CH₃–I à l'opposé de l'iode (flèche du doublet vers C de CH₃, flèche de la liaison C–I vers I) ; départ concerté de I⁻. C-alkylation (électrophile mou CH₃I, liaison C–C formée et deux C=O conservés).
$$\mathbf{12}+\mathrm{CH_3I}+\mathrm{DBU}\longrightarrow\mathbf{13}+\mathrm{DBUH^+}+\mathrm{I^-}$$
### Q13
Interactions frontières (Annexe 7) :
| Interaction | Écart |
|---|---|
| HO(alcène) −9,6 eV / BV(O₃) −3,1 eV | **6,5 eV** |
| HO(O₃) −12,7 eV / BV(alcène) +1,3 eV | 14,0 eV |
L'interaction prépondérante est **HO(alcène)–BV(ozone)** (plus petit écart) : l'alcène est nucléophile, l'ozone électrophile. Symétrie : la HO de l'alcène (π) a des lobes de même signe sur les deux carbones d'une même face ; la BV de l'ozone (π* à trois centres) a des coefficients de même signe sur les deux oxygènes terminaux. En approchant les deux molécules dans des plans parallèles, les deux recouvrements C···O terminaux sont en phase : les deux liaisons C–O se forment simultanément, sur la même face de l'alcène. C'est la cycloaddition 1,3-dipolaire concertée (3 + 2 atomes) annoncée par le Document 2.
**Molozonide** : cycle à cinq chaînons C–C–O–O–O (1,2,3-trioxolane). Pour le 2-méthylpropène : 4,4-diméthyl-1,2,3-trioxolane, C₄H₈O₃, SMILES `CC1(C)COOO1` (conforme au Document 2). Pour 13 : trioxolane spiro sur le carbone du cycle à cinq qui portait =CH₂.
### Q14
Le molozonide C₄H₈O₃ se coupe en CH₂O (issu du =CH₂) et en **Z** = C₄H₈O₃ − CH₂O = C₃H₆O₂ : l'**oxyde de carbonyle** (intermédiaire de Criegee) de l'acétone, zwitterion non cyclique
$$(\mathrm{CH_3})_2\mathrm{C}{=}\overset{+}{\mathrm{O}}{-}\mathrm{O^-}\;\longleftrightarrow\;(\mathrm{CH_3})_2\overset{+}{\mathrm{C}}{-}\mathrm{O}{-}\mathrm{O^-}$$
(SMILES de la forme carbocationique : `C[C+](C)O[O-]`). Pour 13, Z est l'oxyde de carbonyle porté par le carbone du cycle à cinq.
Mécanisme :
1. Rétro-cycloaddition 1,3-dipolaire du molozonide, en un acte : rupture de la liaison C–C et d'une liaison O–O, formation de C=O (méthanal) et du dipôle C=O⁺–O⁻. La charge positive se place sur le carbone le plus substitué (stabilisé par les deux groupes alkyle) : Z porte le carbone disubstitué, le méthanal vient du CH₂.
2. Cycloaddition 1,3-dipolaire de Z (dipôle C–O–O) sur la double liaison C=O du méthanal (dipolarophile) : l'oxygène terminal O⁻ de Z se lie au carbone du méthanal, l'oxygène du méthanal se lie au carbone de Z, simultanément.
On obtient l'**ozonide** 3,3-diméthyl-1,2,4-trioxolane (C₄H₈O₃, `CC1(C)OCOO1`) : deux oxygènes contigus et un troisième entre les deux carbones. Me₂S le réduit ensuite en acétone + CH₂O + Me₂SO.
### Q15
14 = C₂₄H₄₂O₄Si (tricétone) et 15 = C₂₄H₄₄O₄Si = 14 + H₂ : **une seule** cétone est réduite en alcool secondaire. D'après 16 (mésylate sur le cycle à six, en α du carbone quaternaire), c'est l'une des cétones de la cyclohexane-1,3-dione 2,2-disubstituée :
**15** : 14 dans lequel un C=O du cycle à six est remplacé par CH–OH, soit la 3-hydroxy-2-méthyl-2-{2-[3-(tert-butyldiméthylsilyloxy)-2-méthyl-5-isopropyl-1-oxocyclopentan-2-yl]éthyl}cyclohexan-1-one ; la cyclopentanone et l'éther silylé sont inchangés. SMILES : `CC(C)C1CC(O[Si](C)(C)C(C)(C)C)C(C)(CCC2(C)C(O)CCCC2=O)C1=O`.
### Q16
Fonction formée : **ester sulfonique**, méthanesulfonate d'alkyle (**mésylate**) R–O–SO₂–CH₃, par action de l'anhydride méthanesulfonique (pyridine, DMAP).
Intérêt : **activer** l'alcool en le transformant en bon groupe partant. HO⁻ (base forte, p$K_a$ = 14) est un très mauvais nucléofuge ; l'ion méthanesulfonate CH₃SO₃⁻, base conjuguée d'un acide fort, stabilisée par délocalisation sur trois oxygènes, est un excellent nucléofuge. L'élimination qui conduit à l'alcène 17 devient possible dans des conditions douces (Li₂CO₃), compatibles avec les cétones et l'éther silylé.
## Suite et fin de la synthèse de la cyrnéine A
### Q17
Dans 19, C* (carbone carbinolique, porteur de O⁻Li⁺ et de CHBrLi) est lié dans le cycle à C10 (carbone vinylique, =CH–) et à C13 (CH₂). Le carbone carbénoïde C$_b$ porte H, Br et Li.
Acte concerté (migration 1,2, de type semipinacolique) :
- le doublet de l'alcoolate forme la liaison π C*=O ;
- la liaison C*–C10 migre avec son doublet de C* vers C$_b$, en anti de la liaison C$_b$–Br ;
- l'ion bromure part (LiBr).
C$_b$ s'insère dans le cycle entre C10 et le carbonyle : le cycle passe de six à sept chaînons. C$_b$ porte encore Li, en α du carbonyle : c'est un **énolate de lithium** (C$_b$=C*–O⁻Li⁺). L'hydrolyse le protone en CH₂ : cétone **20**, dont le cycle à sept chaînons s'écrit C5=C10–CH₂–C(=O)–CH₂–C14H(OTBS)–C6. La migration du carbone vinylique (et non de C13) est imposée par la position du CH₂ dans 20.
### Q18
Lecture des entrées et sorties du Schéma 6 :
$$\boxed{\mathbf{A}=2\,\mathrm{PPh_3}\ (\text{libérés}),\quad \mathbf{B}=\mathrm{CO}\ (\text{entre}),\quad \mathbf{C}=\mathrm{PPh_3}\ (\text{sort}),\quad \mathbf{D}=\mathrm{PPh_3}\ (\text{entre})}$$
- $\mathrm{Pd(PPh_3)_4}\rightleftharpoons\mathrm{Pd(PPh_3)_2}+2\,\mathrm{PPh_3}$ (formation de l'espèce active) ;
- étape 2 : $\mathrm{R{-}Pd(PPh_3)_2{-}X}+\mathrm{CO}\to\mathrm{R{-}Pd(CO)(PPh_3){-}X}+\mathrm{PPh_3}$ ;
- étape 3 : après insertion de CO, une phosphine vient occuper le site libéré : $\mathrm{RC(O){-}Pd(PPh_3)_2{-}X}$.
### Q19
| Étape | Nom | Pd |
|---|---|---|
| 1 | **addition oxydante** de R–X | Pd(0) → Pd(II) |
| 2 | **substitution (échange) de ligand** : CO remplace PPh₃ | Pd(II) |
| 3 | **insertion migratoire** de CO dans la liaison Pd–R (formation du ligand acyle) | Pd(II) |
| 5 | **élimination réductrice** de R–CHO | Pd(II) → Pd(0) |
(L'étape 4 est une transmétallation : H passe de l'étain au palladium, X du palladium à l'étain.)
### Q20
Somme des étapes, les espèces du palladium se simplifient :
$$\boxed{\mathrm{R{-}OTf}+\mathrm{CO}+\mathrm{Bu_3SnH}\xrightarrow{\ \mathrm{Pd(PPh_3)_4}\ \text{cat.}\ }\mathrm{R{-}CHO}+\mathrm{Bu_3SnOTf}}$$
soit $\mathbf{21}+\mathrm{CO}+\mathrm{Bu_3SnH}\to\mathbf{22}+\mathrm{Bu_3SnOTf}$.
## Partie II — Recyclage des batteries lithium-ion
## Traitement des cathodes à base de LiCoO₂
### Q21
$Z=3$ : $\mathrm{Li}:\ 1s^2\,2s^1$. Première colonne, hydrogène excepté : famille des **métaux alcalins**. Couche de valence $n=2$ occupée par un seul électron : **1 électron de valence**. En perdant cet électron (faible énergie de première ionisation), l'atome acquiert la configuration $1s^2$ de l'hélium (couche saturée) ; arracher un second électron, de cœur, coûterait beaucoup trop d'énergie. Ion le plus courant : $\boxed{\mathrm{Li^+}}$.
### Q22
Électroneutralité avec Li(+I) et O(−II) (oxyde, pas de liaison O–O) : $(+1)+x+2(-2)=0$, d'où
$$\boxed{\text{n.o.(Co)}=+\mathrm{III}}$$
(Co : [Ar]$3d^74s^2$, Co³⁺ : [Ar]$3d^6$.)
### Q23
Maille cubique de côté $a$ ; ions O²⁻ aux 8 sommets et aux centres des 6 faces (CFC) : $8\times\frac18+6\times\frac12=4$ anions par maille.
Sites octaédriques : au **centre du cube** (1 site propre) et au **milieu des 12 arêtes** (chacun partagé entre 4 mailles) : $1+12\times\frac14=\boxed{4}$ sites octaédriques par maille (autant que d'anions).
Stœchiométrie LiCoO₂ : pour 4 O²⁻, 2 Li⁺ et 2 Co³⁺, soit 4 cations : **tous les sites octaédriques sont occupés**, moitié par Li⁺, moitié par Co³⁺ (électroneutralité : $2(+1)+2(+3)+4(-2)=0$). Les 8 sites tétraédriques (centres des 8 petits cubes d'arête $a/2$) restent vides.
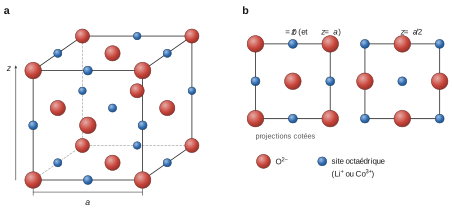
À la cote 0 : O²⁻ aux sommets et au centre de la face du bas, sites aux milieux des arêtes du bas. À la cote $a/2$ : O²⁻ aux centres des quatre faces latérales, sites aux milieux des quatre arêtes verticales et au centre du cube.
### Q24
H₂O₂ : $2\times1+2\times6=14$ électrons de valence, 7 doublets. Squelette H–O–O–H : 3 doublets liants (O–H, O–O, O–H) et 2 doublets non liants sur chaque oxygène ; octet pour O, duet pour H, aucune charge formelle.
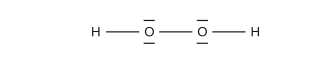
Géométrie coudée autour de chaque O (AX₂E₂), molécule non plane ; n.o.(O) = −I.
### Q25
Co(+III) est réduit en Co²⁺ ; le réducteur est H₂O₂, oxydé en O₂ (couple O₂/H₂O₂).
$$\mathrm{LiCoO_2(s)}+4\,\mathrm{H^+}+\mathrm{e^-}=\mathrm{Li^+}+\mathrm{Co^{2+}}+2\,\mathrm{H_2O}\qquad \mathrm{H_2O_2}=\mathrm{O_2}+2\,\mathrm{H^+}+2\,\mathrm{e^-}$$
$$\boxed{2\,\mathrm{LiCoO_2(s)}+\mathrm{H_2O_2}+6\,\mathrm{H^+}\longrightarrow 2\,\mathrm{Li^+}+2\,\mathrm{Co^{2+}}+\mathrm{O_2(g)}+4\,\mathrm{H_2O}}$$
(Vérification : O 6 = 6, H 8 = 8, charges +6 = +6.)
### Q26
$-\dfrac{\mathrm dr}{\mathrm dt}=k$ constante, $r(0)=r_0$ :
$$\boxed{r(t)=r_0-k\,t}\qquad\text{pour }0\le t\le r_0/k .$$
### Q27
$$X=\frac{V_0-V}{V_0}=1-\frac{\frac43\pi r^3}{\frac43\pi r_0^3}\quad\Longrightarrow\quad\boxed{X=1-\left(\frac{r}{r_0}\right)^3=1-\left(1-\frac{k\,t}{r_0}\right)^3}$$
d'où la forme linéarisée $1-(1-X)^{1/3}=\dfrac{k}{r_0}\,t$.
### Q28
Le modèle à cœur rétractant sous contrôle chimique prévoit que $1-(1-X)^{1/3}$ est **proportionnel au temps**, de pente $k/r_0$. Sur la Figure 2, à chaque température les points sont alignés sur une droite passant au voisinage de l'origine (ordonnées à l'origine faibles, de l'ordre de la dispersion des points), et la pente croît avec la température (50 → 75 °C), comme $k$ selon la loi d'Arrhenius ($r_0$ ne dépend pas de $T$). Les résultats sont donc en accord avec le modèle : l'extraction du lithium est limitée par la réaction chimique à la surface du cœur.
### Q29
$k=A\,e^{-E_a/RT}$, donc $\ln(k/r_0)=\ln(A/r_0)-\dfrac{E_a}{R}\cdot\dfrac1T$ : la pente vaut $-E_a/R=-4000$ K.
$$E_a=4000\times8=3{,}2\times10^4\ \mathrm{J\cdot mol^{-1}}\quad\Longrightarrow\quad\boxed{E_a\approx32\ \mathrm{kJ\cdot mol^{-1}}}$$
## Extraction des métaux présents dans le lixiviat
### Q30
$$\mathrm{HSO_5^-}+\mathrm{H^+}+2\,\mathrm{e^-}=\mathrm{SO_4^{2-}}+\mathrm{H_2O}\quad\Longrightarrow\quad E=E^\circ_1-0{,}03\,\mathrm{pH}\ \ (\text{égalité des concentrations})$$
$$\mathrm{SO_5^{\bullet-}}+\mathrm{H^+}+\mathrm{e^-}=\mathrm{HSO_5^-}\quad\Longrightarrow\quad E=E^\circ_2-0{,}06\,\mathrm{pH}$$
Sur la Figure 3, la droite A va de 1,3 V (pH 0) à ≈ 0,95 V (pH 12), pente ≈ −0,03 V/pH, et son ordonnée à l'origine est $E^\circ(\mathrm{HSO_5^-/SO_4^{2-}})\approx1{,}3$ V ; la droite B va de ≈ 1,5 V à ≈ 0,8 V, pente ≈ −0,06 V/pH.
$$\boxed{\mathbf A:\ \mathrm{HSO_5^-/SO_4^{2-}}\qquad\mathbf B:\ \mathrm{SO_5^{\bullet-}/HSO_5^-}\ (E^\circ\approx1{,}5\ \mathrm V)}$$
### Q31
$\mathrm{Co(OH)_3(s)}+3\,\mathrm{H^+}+\mathrm{e^-}=\mathrm{Co^{2+}}+3\,\mathrm{H_2O}$. En présence du solide, $[\mathrm{Co^{3+}}]=K_s/[\mathrm{HO^-}]^3=K_s[\mathrm{H^+}]^3/K_e^3$, d'où
$$E=1{,}9+0{,}06\log\frac{[\mathrm{Co^{3+}}]}{[\mathrm{Co^{2+}}]}=\underbrace{1{,}9+0{,}06\log\frac{K_s}{K_e^3}}_{E^\circ}-0{,}18\,\mathrm{pH}-0{,}06\log[\mathrm{Co^{2+}}]$$
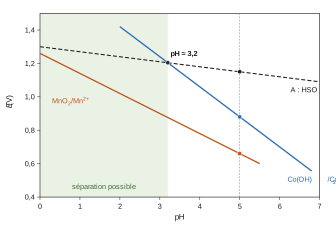
$$\boxed{E^\circ(\mathrm{Co(OH)_3/Co^{2+}})=1{,}9+0{,}06\,(-45+42)=1{,}72\ \mathrm V}$$
Frontière avec $[\mathrm{Co^{2+}}]=0{,}1$ mol·L⁻¹ :
$$\boxed{E=1{,}78-0{,}18\,\mathrm{pH}\ \ (\mathrm V)}$$
(contrôle : 0,57 V à pH 6,8, conforme à la Figure 3).
### Q32
À pH 5, l'espèce oxydée stable du manganèse au-dessus de Mn²⁺ est MnO₂(s). Frontière MnO₂/Mn²⁺ ($[\mathrm{Mn^{2+}}]=0{,}01$) : $E=1{,}26-0{,}12\,\mathrm{pH}=0{,}66$ V à pH 5, sous la droite A ($1{,}3-0{,}15=1{,}15$ V) : la réaction est favorable.
$$\boxed{\mathrm{Mn^{2+}}+\mathrm{HSO_5^-}+\mathrm{H_2O}\longrightarrow\mathrm{MnO_2(s)}+\mathrm{SO_4^{2-}}+3\,\mathrm{H^+}}$$
$$\log K^\circ=\frac{2\,(1{,}3-1{,}2)}{0{,}06}=3{,}3\quad\Longrightarrow\quad\boxed{K^\circ\approx2\times10^{3}}$$
$K^\circ$ ne dépend pas du pH ; à pH 5 fixé, la constante apparente $K'=K^\circ/[\mathrm{H^+}]^3=10^{18{,}3}$ montre que la réaction est quantitative.
### Q33
À pH 5 : droite A à 1,15 V, frontière Co(OH)₃/Co²⁺ à $1{,}78-0{,}90=0{,}88$ V. Les domaines de HSO₅⁻ et de Co²⁺ sont disjoints : **Co²⁺ est aussi oxydé**, en Co(OH)₃(s) :
$$2\,\mathrm{Co^{2+}}+\mathrm{HSO_5^-}+5\,\mathrm{H_2O}\longrightarrow2\,\mathrm{Co(OH)_3(s)}+\mathrm{SO_4^{2-}}+5\,\mathrm{H^+}$$
À pH 5, pas de sélectivité thermodynamique.
Séparation : il faut oxyder Mn²⁺ ($1{,}3-0{,}03\,\mathrm{pH}>1{,}26-0{,}12\,\mathrm{pH}$, vrai pour tout pH ≥ 0) sans oxyder Co²⁺ ($1{,}3-0{,}03\,\mathrm{pH}<1{,}78-0{,}18\,\mathrm{pH}$, soit pH < 3,2). Graphiquement, la droite A coupe la frontière supérieure du domaine de Co²⁺ vers pH ≈ 3,3.
$$\boxed{\text{séparation envisageable pour }\mathrm{pH}\lesssim3{,}2}$$
### Q34
- Thermodynamique (Figure 3, Q33) : pH ≲ 3,2 pour ne pas oxyder Co²⁺ ; au-delà, l'écart entre la droite A et la frontière du cobalt croît de 0,15 V par unité de pH.
- Cinétique (Figure 4) : la vitesse d'oxydation de Mn(II) croît fortement avec le pH : moins de 10 % oxydés en 90 min à pH 3, ≈ 55 % à pH 4, ≈ 80 % à pH 4,5, oxydation complète en moins d'une heure à pH ≥ 5.
Compromis : se placer **juste sous la limite thermodynamique, pH ≈ 3 à 3,5**, la valeur la plus haute compatible avec la non-oxydation du cobalt, en compensant la lenteur de l'oxydation du manganèse par une durée de traitement plus longue. Un pH ≥ 4,5, rapide pour Mn, précipiterait aussi le cobalt.
### Q35
$$K_1^\circ=\frac{a(\overline{\mathrm{Ni}})\,a(\mathrm{H^+})^{2n}}{a(\mathrm{Ni^{2+}})^n\,a(\overline{\mathrm{HOx}})^p\,a(\mathrm{H_2O})^h}$$
Solutions diluées : $a(\mathrm{H_2O})=1$ (solvant), $a=[\,\cdot\,]/c^\circ$ en phase aqueuse, $a=[\,\cdot\,]/\overline{c^\circ}$ dans le dodécane :
$$\boxed{K_1^\circ=\frac{\dfrac{[\overline{\mathrm{Ni}}]}{\overline{c^\circ}}\left(\dfrac{[\mathrm{H^+}]}{c^\circ}\right)^{2n}}{\left(\dfrac{[\mathrm{Ni^{2+}}]}{c^\circ}\right)^{n}\left(\dfrac{[\overline{\mathrm{HOx}}]}{\overline{c^\circ}}\right)^{p}}}$$
### Q36
$$\boxed{P=\frac{[\overline{\mathrm{Ni}}]}{[\mathrm{Ni^{2+}}]}=K_1^\circ\,\frac{\overline{c^\circ}}{c^\circ}\left(\frac{[\mathrm{Ni^{2+}}]}{c^\circ}\right)^{n-1}\left(\frac{[\overline{\mathrm{HOx}}]}{\overline{c^\circ}}\right)^{p}\left(\frac{c^\circ}{[\mathrm{H^+}]}\right)^{2n}}$$
soit, avec $c^\circ=\overline{c^\circ}=1$ mol·L⁻¹ : $\log P=\log K_1^\circ+(n-1)\log[\mathrm{Ni^{2+}}]+p\log[\overline{\mathrm{HOx}}]+2n\,\mathrm{pH}$.
### Q37
- Figure 5(a), $[\overline{\mathrm{HOx}}]$ et pH fixés : $\log P$ indépendant de $\log[\mathrm{Ni^{2+}}]$, pente $n-1=0$, donc $n=1$ ;
- Figure 5(b) : droites de pente 2,0 $=2n$, donc $n=1$ (confirmation) ;
- Figure 5(c) : droites de pente 5,0 $=p$.
$$\boxed{n=1,\qquad p=5}$$
Complexe extrait mononucléaire : $\overline{\mathrm{NiOx_2(HOx)_3(H_2O)_h}}$ ; $h$ n'est pas accessible par cette méthode ($a(\mathrm{H_2O})=1$). Les trois séries d'un même graphe sont parallèles : la nature du sel de fond ne change ni $n$ ni $p$, seulement l'ordonnée à l'origine.
### Q38
Approximation d'Ellingham : $\ln K_1^\circ=-\dfrac{\Delta_rH^\circ}{RT}+\dfrac{\Delta_rS^\circ}{R}$. À concentrations et pH fixés, $\ln P=\ln K_1^\circ+\text{cste}$, donc avec $x=1000/(RT)$ :
$$\ln P=-\frac{\Delta_rH^\circ}{1000}\,x+\text{cste}\quad\Longrightarrow\quad-\frac{\Delta_rH^\circ}{1000\ \mathrm{J\cdot mol^{-1}}}=9{,}4$$
$$\boxed{\Delta_rH^\circ=-9{,}4\ \mathrm{kJ\cdot mol^{-1}}<0:\ \text{réaction (1) exothermique}}$$
(l'extraction est un peu moins efficace à chaud).
## Électrodéposition sélective de métaux
### Q39
Espèces réductibles : le cation métallique et l'eau. Li⁺ ($E^\circ\approx-3$ V) n'est pas réduit avant l'eau ; Cl⁻ (n.o. −I minimal) ne peut pas être réduit.
- Solution A : $\mathrm{Ni^{2+}}+2\,\mathrm e^-\to\mathrm{Ni(s)}$ et $2\,\mathrm{H_2O}+2\,\mathrm e^-\to\mathrm{H_2(g)}+2\,\mathrm{HO^-}$ ;
- Solution B : $\mathrm{Co^{2+}}+2\,\mathrm e^-\to\mathrm{Co(s)}$ et $2\,\mathrm{H_2O}+2\,\mathrm e^-\to\mathrm{H_2(g)}+2\,\mathrm{HO^-}$.
Potentiels d'équilibre : $E(\mathrm{M^{2+}/M})=-0{,}3+0{,}03\log(10^{-2})=-0{,}36$ V pour les deux métaux ; $E(\mathrm{H_2O/H_2})\approx-0{,}06\,\mathrm{pH}\approx-0{,}42$ V à pH ≈ 7 (solution non tamponnée).
### Q40
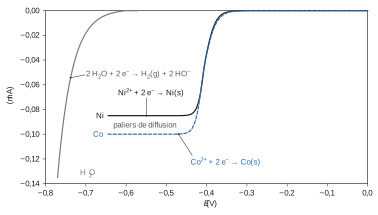
Reproduction de la Figure 6 du sujet (courants cathodiques comptés négativement) :
| Branche | Allure | Réaction cathodique |
|---|---|---|
| courbe Ni (solution A) | vague à partir de ≈ −0,35 V, palier ≈ −0,085 mA | $\mathrm{Ni^{2+}}+2\,\mathrm e^-\to\mathrm{Ni(s)}$ |
| courbe Co (solution B) | vague à partir de ≈ −0,35 V, palier ≈ −0,10 mA | $\mathrm{Co^{2+}}+2\,\mathrm e^-\to\mathrm{Co(s)}$ |
| courbe H₂O | mur à partir de ≈ −0,65 V, sans palier | $2\,\mathrm{H_2O}+2\,\mathrm e^-\to\mathrm{H_2(g)}+2\,\mathrm{HO^-}$ |
### Q41
- **Ni²⁺/Ni et Co²⁺/Co : systèmes rapides.** Le courant cathodique apparaît dès ≈ −0,35 V, au voisinage du potentiel d'équilibre calculé (−0,36 V) : surtension négligeable.
- **H₂O/H₂ : système lent.** Potentiel d'équilibre ≈ −0,42 V, courant notable seulement vers −0,65 V : surtension cathodique ≈ −0,2 V sur l'électrode utilisée.
- **Paliers** (courbes Ni et Co) : **courant limite de diffusion**. Grâce au sel de fond (LiCl, dix fois plus concentré), les ions M²⁺ n'arrivent à l'électrode que par diffusion à travers la couche de diffusion d'épaisseur $\delta$. Quand le potentiel est assez négatif, leur concentration à la surface s'annule et le flux atteint son maximum : $\lvert I_{\text{lim}}\rvert=2FSD\,c/\delta$, proportionnel à la concentration (paliers voisins pour deux solutions à 10 mmol·L⁻¹, l'écart venant des coefficients de diffusion). L'eau, solvant (≈ 55 mol·L⁻¹), n'est pas limitée par le transport : pas de palier.
- **Conclusion** : les deux couples ont le même $E^\circ$, le même potentiel d'équilibre et sont rapides ; leurs vagues sont quasi superposées. **Aucune réduction sélective** de Ni²⁺ ou de Co²⁺ n'est possible dans ces conditions.
### Q42
$[\mathrm{CoCl_4}]^{2-}+2\,\mathrm e^-=\mathrm{Co(s)}+4\,\mathrm{Cl^-}$, somme de la dissociation $[\mathrm{CoCl_4}]^{2-}=\mathrm{Co^{2+}}+4\,\mathrm{Cl^-}$ ($K_D^\circ$) et de $\mathrm{Co^{2+}}+2\,\mathrm e^-=\mathrm{Co(s)}$. Égalité des potentiels de Nernst avec $[\mathrm{Co^{2+}}]=K_D^\circ[\mathrm{CoCl_4^{2-}}]/[\mathrm{Cl^-}]^4$ :
$$\boxed{E^\circ([\mathrm{CoCl_4}]^{2-}/\mathrm{Co})=E^\circ(\mathrm{Co^{2+}/Co})+\frac{0{,}06}{2}\log K_D^\circ}=-0{,}30+0{,}03\times(-7)=\boxed{-0{,}51\ \mathrm V}$$
La complexation stabilise Co(II) et rend sa réduction plus difficile ; elle l'écarte de 0,22 V du couple du nickel complexé (−0,29 V).
### Q43
Pour $\mathrm{M^{2+}}+2\,\mathrm e^-=\mathrm M$, avec $v=\mathrm d\xi/\mathrm dt$ (mol·s⁻¹), la charge échangée est $\mathrm dq=2F\,\mathrm d\xi$ :
$$\boxed{\lvert I\rvert=2\,F\,v}\qquad(I=-2Fv\text{ en réduction, convention }I>0\text{ en oxydation}).$$
Si deux métaux se déposent simultanément, le rapport des quantités déposées est le rapport des courants partiels : $n(\mathrm{Co})/n(\mathrm{Ni})=\lvert I_{\mathrm{Co}}\rvert/\lvert I_{\mathrm{Ni}}\rvert$.
### Q44
Hypothèses de l'énoncé : pas de surpotentiel, donc chaque courbe de réduction démarre au potentiel seuil du couple ; vitesses fixées par le transfert de charge, donc **pas de palier de diffusion** dans le domaine étudié : le courant croît en valeur absolue d'autant plus vite que le système est rapide.
Seuils retenus : **−0,29 V** pour $[\mathrm{Ni(H_2O)_5Cl}]^+/\mathrm{Ni}$ (donnée) et **−0,51 V** pour $[\mathrm{CoCl_4}]^{2-}/\mathrm{Co}$ (Q42). (Avec les concentrations, Nernst les décalerait tous deux vers les potentiels plus négatifs, de −0,06 V au moins, ce qui rendrait les deux observations impossibles ; dans LiCl à 10 mol·L⁻¹ les activités diffèrent fortement des concentrations, et l'on raisonne sur les potentiels fournis.)
Traduction des mesures (Q43, même nombre d'électrons) :
- à −0,35 V : dépôt majoritairement de nickel ; seule la courbe du nickel a démarré (−0,35 V > −0,51 V) ;
- à −0,55 V : $\lvert I_{\mathrm{Co}}\rvert=3\,\lvert I_{\mathrm{Ni}}\rvert$, alors que le cobalt n'est qu'à 0,04 V au-delà de son seuil et le nickel à 0,26 V au-delà du sien : la courbe du cobalt est **beaucoup plus raide** que celle du nickel et les deux courbes **se croisent entre −0,51 et −0,55 V**.
Allure proposée (courants cathodiques comptés négativement, comme sur la Figure 6 du sujet ; unités arbitraires) :
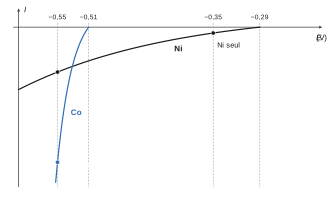
Interprétation : à −0,35 V, seul le nickel peut se déposer, le dépôt est majoritairement du nickel ; à −0,55 V, la croissance rapide du courant du cobalt après −0,51 V lui fait dépasser le courant du nickel, le dépôt devient majoritairement du cobalt. Le choix du potentiel imposé oriente ainsi la composition du dépôt.
Limite du modèle : la présence de cobalt à −0,35 V (Co/Ni = 0,3) ne peut pas provenir du dépôt de cobalt pur, impossible au-dessus de son potentiel seuil (le courant net du couple y serait anodique). Elle traduit une codéposition du cobalt dans un alliage Ni–Co (activité du cobalt dans le solide inférieure à 1, ce qui décale son seuil vers les potentiels moins négatifs), phénomène hors du modèle simple demandé. La séparation obtenue est un enrichissement (0,3 puis 3), pas une séparation totale.
Aide sur le corrigé
Connectez-vous pour demander une explication.